Kinetics and Mechanism of Solution Reacitons-1: Discussion on the Classic Treatments
School of Chemistry and Chemical Engineering, Shandong University, Jinan 250100
人们所研究的大多数反应都是在溶液中进行的。但相较于气相反应,溶液结构比较复杂,有关溶液反应的研究通常只能在各类近似或者简化的条件下才能进行。迄今尚没有一个能够综合溶液反应各种影响因素的理论。
本文将重点讨论溶液反应的影响因素,讨论目前溶液反应动力学处理所存在的问题,并力图提出解决这些问题的新思路。
同一个化学反应(如N2O5分解、环戊二烯二聚等)在气相或者溶液中进行时,往往表现出不同的动力学特征,这种差异可以笼统地归结为溶剂效应(solvent effect)。为了解释溶剂效应,人们提出了“溶剂笼(solvent cage)”模型和“遭遇对(encounter pair)”概念,并引入扩散过程对反应进行讨论。结果发现,一些溶液反应只由反应本身控制而不受溶剂的影响,称为活化控制反应;而另一些反应则受到溶剂性质的显著影响,称为扩散控制反应。这种经典处理方法被普遍接受,在国内外物理化学教材中都可以找到相关介绍[1-4]。
表 1、表 2和表 3分别给出了教材中引用的在气相或者不同溶剂中进行的N2O5分解反应(属单分子反应)、环戊二烯二聚反应(属双分子反应)和季铵盐生成反应(Menschutkin reaction,属双分子反应,且反应物和产物极性存在显著变化)的动力学数据。包括反应速率常数(k),活化能(Ea),指前因子(A),溶剂的分子量(M),粘度(η)和偶极矩(D)。为了便于比较,表中数据按照速率常数从低到高排列。
表 1
Table 1
表 1(Table 1)
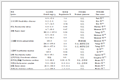
表 1 N2O5在气相和不同溶剂中分解时的反应动力学参数(25 ℃)[1]
Table 1 Kinetic parameters of the decomposition of N2O5 in gaseous phase and different solvents[1]
|
溶剂 | 105k /s-1 | lgA/s-1 | Ea /kJ mol-1 | η*/cP | D* |
|
CH3NO2 | 3.13 | 13.5 | 102.5 | 0.630 | 3.46±0.02 | |
气相 | 3.38 | 13.6 | 103.3 | 0.018 | 0 | |
CHCl3 | 3.72 | 13.6 | 102.9 | 0.537 | 1.04±0.02 | |
CCl4 | 4.09 | 13.8 | 106.7 | 0.908 | 0 | |
Br2(l) | 4.27 | 13.3 | 100.4 | 0.944 | 0 | |
CHCl2CCl3 | 4.30 | 14.0 | 104.6 | 2.254 | 0.92±0.05 | |
CH2ClCH2Cl | 4.79 | 13.6 | 102.1 | 0.445 | [1.83] | |
CHCl2CH3 | 6.56 | 14.2 | 104.2 | 0.464 | 1.34±0.01 |
|
表 1 N2O5在气相和不同溶剂中分解时的反应动力学参数(25 ℃)[1]
Table 1 Kinetic parameters of the decomposition of N2O5 in gaseous phase and different solvents[1]
|
表 2
Table 2
表 2(Table 2)
表 2 环戊二烯二聚反应在气相和不同溶剂进中行时的动力学参数(25 ℃)[3]
Table 2 Kinetic parameters of the dimerization of cyclopentadiene in gaseous phase and different solvents[3]
|
溶剂 | 106 k /dm3·mol-1·s-1 | logA/L·mol-1·s-1 | Ea/kJ·mol-1 | η*/mPas | D*
|
|
二硫化碳 | 0.39 | 6.2 | 70.7 | 0.352 | 0 | |
气相环戊二烯 | 0.44 | 6.1 | 69.9 | 0.018 | 0 | |
液体环戊二烯 | 0.51 | 5.8 | 67.8 | 0.413 | 0 | |
苯 | 0.74 | 6.1 | 68.6 | 0.604 | 0 | |
四氯化碳 | 0.90 | 6.7 | 71.5 | 0.908 | 0 | |
乙酸 | 1.08 | 5.0 | 61.5 | 1.056 | 1.70±0.03 | |
乙醇 | 1.48 | 6.4 | 68.6 | 1.074 | 1.68±0.03 | |
硝基苯 | 1.71 | 5.5 | 63.2 | 1.863 | 4.22±0.08 |
|
表 2 环戊二烯二聚反应在气相和不同溶剂进中行时的动力学参数(25 ℃)[3]
Table 2 Kinetic parameters of the dimerization of cyclopentadiene in gaseous phase and different solvents[3]
|
表 3
Table 3
表 3(Table 3)
表 3 反应(C2H5)3N + C2H5I→ (C2H5)4N+I-的动力学参数与溶剂的关系[1]
Table 3 Kinetic parameters of (C2H5)3N + C2H5I → (C2H5)4N+I- reaction in different solvents[1]
|
溶剂 | 105 k /dm3·mol-1·s-1 | logA/L·mol-1·s-1 | Ea /kJ·mol-1 | η*/mPas | D*
|
|
己烷 | 0.5 | 4.0 | 66.9 | 0.300 | 0 | |
甲基苯 | 25.3 | 4.0 | 54.4 | 0.560 | 0.375±0.010 | |
苯 | 39.8 | 3.3 | 47.7 | 0.604 | 0 | |
溴苯 | 166.0 | 4.6 | 52.3 | 1.074 | 1.70±0.03 | |
丙酮 | 256.0 | 4.4 | 49.8 | 0.306 | 2.88±0.03 | |
氰基苯 | 1125.0 | 5.0 | 49.8 | 1.267 | 4.18±0.08 | |
硝基苯 | 1383.0 | 4.9 | 48.5 | 1.863 | 4.22±0.08 |
| *粘度(η)与偶极矩(D)的数据取自CRC Handbook of Chemistry and Physics (90th Ed.),为25 ℃的数据。 |
|
表 3 反应(C2H5)3N + C2H5I→ (C2H5)4N+I-的动力学参数与溶剂的关系[1]
Table 3 Kinetic parameters of (C2H5)3N + C2H5I → (C2H5)4N+I- reaction in different solvents[1]
|
表 1显示,在气相和不同溶剂中反应时,N2O5分解的速率常数差别不大,最大仅相差2倍。溶剂的种类对反应的指前因子和活化能的影响都非常小,基本可以忽略。
表 2显示,对于环戊二烯二聚反应,在不同溶剂中反应时,其反应速率常数最大相差近5倍,指前因子最大相差1个数量级,活化能最大相差10kJ·mol-1。这些数值已经相当大,表明溶剂对反应物和过渡态势能的影响已相当显著。
表 3显示,对于季铵盐生成反应,在不同溶剂中进行时其速率最大相差2.7×10³倍,指前因子最大相差近2个数量级,活化能最大相差19.2kJ·mol-1,溶剂的影响非常显著。
综合上述实验结果不难发现,溶剂的存在与否及其性质对于像N2O5分解这样的单分子反应影响不大,其反应具有活化控制特征。而对表 2和表 3所对应的双分子反应而言,溶剂的影响非常显著,且这种影响表现在对指前因子(碰撞频率)和活化能(势能)两个方面。因此,在讨论溶剂对化学反应的影响时,一般都选择双分子反应作为研究对象。
为了解释溶液反应的特殊性,1934年J. Franck和E. Rabinowitch提出了“溶剂笼”效应(也称为Franck-Rabinowitch效应)[2],并采用如下机理进行讨论。
|
$A+B\left( AB \right)\xrightarrow{{{k}_{2}}}P$
|
(1)
|
其中,A和B为反应物分子,(AB)是在同一“溶剂笼”中的反应物分子,称为“遭遇对”,P为产物。为简单起见,通常将遭遇对等同于过渡态进行处理。kd是反应物分子扩散(应理解为微观扩散,不同于通常意义的宏观扩散)进入溶剂笼的速率常数,k-d 是反应物分子扩散离开溶剂笼的速率常数,k2是遭遇对形成产物的速率常数。
采用稳态近似对遭遇对进行处理,有:
|
${{d\left[ {\left( {AB} \right)} \right]} \over {d\left[ t \right]}} = {k_d}\left[ A \right][B] - {k_{ - d}}[AB] - {k_2}[AB] = 0$
|
(2)
|
可求出遭遇对的稳态浓度,代入反应速率表达式得
|
$r = {k_2}[(AB)] = {{{k_d}{k_2}} \over {{k_{ - d}} + {k_2}}}[A][B]$
|
(3)
|
式(3)显示,溶液中的双分子反应(1)表现为二级反应,其表观速率常数k由扩散速率常数(kd和k-d)和反应速率常数k2共同决定。可分2种情况进行讨论:
(1) 当k-d $\gg $k2时,式(3)可简化为:
|
$r = {{{k_d}{k_2}} \over {{k_{ - d}}}}[A][B]$
|
(4)
|
因为kd/k-d近似为常数且接近1,此时反应的表观速率常数与气相反应的速率常数k2接近而与扩散无关,表现为受活化控制。
(2) 当k-d$ \ll $k2时,式(3)可简化为:
此时反应的表观速率常数等于kd,反应由扩散控制。由于kd与粘度有关,可以预期溶液的微观粘度会对反应速率产生显著影响。该情况是溶液反应讨论的重点。
式(1)所示机理可以采用图 1进行说明:A、B分子扩散进入由溶剂分子构成的球形溶剂笼,形成遭遇对,经过碰撞发生反应,形成产物P。
由于同时处理A、B两种分子的扩散比较复杂,人们一般首先假设A分子不动,B分子单独扩散。假设A,B分子间距为x,此即B分子的扩散距离。根据菲克第一定律,B分子的扩散流量(ΠB)可表示为:
|
${\Pi _B} = {{d{m_B}} \over {dt}} = - {D_B}A{{d\left[ B \right]} \over {dx}}$
|
(6)
|
式中,DB为B分子的扩散系数,A相当于以A分子为中心、以x为半径的球形壳层的表面积,即扩散截面。如果认为B分子扩散进入溶剂笼即可与A分子发生,则反应速率应为:
|
$r = 4\pi {x^2}{D_B}{{d\left[ B \right]} \over {dx}}$
|
(8)
|
反应的碰撞半径(RAB)与反应物分子半径rA和rB的关系为:
|
${R_{AB}} = {r_A} + {r_B}$
|
(9)
|
考虑到A,B分子的碰撞半径(RAB),则B分子的实际扩散距离为(x-RAB)。溶剂笼内B的初始浓度为0,其体相浓度为[B]。对式(8)进行定积分可得:
|
$r = 4\pi {R_{AB}}{D_B}[B]$
|
(10)
|
式(10)即单纯B分子扩散所导致的反应速率。其速率常数k=4πRAB DB,与碰撞半径(RAB)和B的扩散系数(DB)有关。
如果A分子也同样从外界经扩散进入溶剂笼,则需对式(10)进行修正[1]:
|
$k = 4\pi ({r_A} + {r_B}){\rm{ }}({D_A} + {D_B})$
|
(11)
|
假设DA=DB=D和rA=rB=r(比如同种分子发生的二聚反应),根据 Stokes-Einstein 扩散系数公式 Df=kBT,当反应物分子为球形且其尺寸远大于溶剂分子时有
f=6πηr[4],其中kB为玻尔兹曼常数,η为溶剂的微观粘度。可得:
|
${k_d} = 4\pi L\left( {2D} \right)\left( {2r} \right) = {{16\pi L{k_B}Tr} \over {6\pi \eta r}} = {8 \over 3}{{RT} \over \eta }$
|
(12)
|
式(12)显示,扩散控制反应的速率常数应与溶剂的粘度成反比。考虑到扩散系数与温度的关系$\eta = Bexp\left( {{{{E_{a,d}}} \over {RT}}} \right)$,B为比例常数,Ea,d为扩散活化能。则
|
${k_d} = {{8RT} \over {3B}}exp\left( { - {{{E_{a,d}}} \over {RT}}} \right)$
|
(13)
|
该式具有阿伦尼乌斯公式的形式。式(13)表明,对于扩散控制反应,其反应的活化能应为扩散活化能,而其指前因子应为${{8kT} \over {3B}}$,与粘度作用下的分子热运动有关。
理论计算表明,在298K下的水溶液中进行反应时,反应的速率常数可达7.4×10⁹dm3·mol-1·s-1。与表 1-3的数据比较可知这是一个相当大的数值,说明反应受扩散控制的可能性并不大。
研究表明,采用Stokes-Einstein公式预测的结果通常小于实测值。1953年,Grierer等指出,通过引入一个与溶质-溶剂半径之比有关的校正系数,则可用微观摩擦理论(Micro-friction theory)对上述偏差进行解释[4]。
Thomas认为[4],基于粘度与扩散系数的关系处理扩散控制反应,理论本身没有问题,采用何种数值计算扩散系数才是问题的关键。对于他们所研究的激发态芘猝灭反应,通过引入自由体积(自由体积近似于溶剂笼)理论和过渡态概念所得的结果与实验结果能够较好地吻合。但近期一些研究使得这一看似确定的结论重新变得模糊起来[6-8]。表 1-3的数据显示,反应速率与溶剂的宏观粘度之间并不存在直接的对应关系,这与溶剂影响的复杂性不无关系。但本文将主要分析采用“溶剂笼”、“遭遇对”和扩散作用进行经典处理时存在的问题,关于溶剂对反应的具体影响将在后续论文中讨论。
式(1)所示机理最好修正为:
|
$A+B\left( AB \right)A{{B}^{\ne }}\xrightarrow{{{k}_{2}}}P$
|
(15)
|
以便将遭遇对与过渡态进行区分,其中AB≠为过渡态。但如果采用该机理,则处理过程要复杂得多。故采用式(1)机理实际上是一种简化。
按式(1)机理,当B分子扩散离开溶剂笼时反应即不再发生。但如果我们综合观察相邻的几个溶剂笼(如图 2所示)却会发现,这种假设存在较大问题。当B分子扩散离开α溶剂笼,如果进入β溶剂笼(不存在A分子)当然不会发生反应,但如果进入γ溶剂笼(存在另一个A分子),则依然可能发生反应。所以,基于B分子扩散离开α溶剂笼反应即不再发生的假设,推导得出式(3)、(4)和(5)本身就不太合理了。
假设溶液中有n个溶剂笼,有nA个A分子和nB个B分子,且A,B分子随机地分布在各个溶剂笼中:在有的溶剂笼中A,B分子同时出现,可以形成遭遇对并发生反应;在另外一些溶剂笼中,可能只出现A或者B分子,不能发生;而还有一些溶剂笼中既没有A分子,也没有B分子,即溶剂笼为空。而且,溶剂笼本身并不固定,随时都可能组合或者离散。这表明,反应发生的可能性完全由A,B分子同时出现在同一个溶剂笼的概率决定,即反应并不需要在特定的溶剂笼内发生。这表明,所谓反应物分子A和B扩散进入某个溶剂笼,反应才可发生的假设本身存在问题。另外,可以证明阻碍反应进行的并非溶剂笼,而是分子运动速度降低所导致的碰撞频率的下降(参见后文讨论)。从这个意义上讲,引入“溶剂笼”、“遭遇对”假说可能并非必要。
表 1-3显示,溶剂的影响并不仅仅限于粘度(表现为指前因子A的下降),还有溶剂化场所导致的反应活化能变化。所以,溶剂的影响往往是多方面因素的综合体现。而基于上述经典模型,人们只能采取了两个极限情况进行处理:要么活化控制,要么扩散控制,而后再分别考虑粘度(扩散控制反应)和溶剂化(活化控制)的影响,而无法同时兼顾粘度和溶剂化的影响。这就导致在一些情况下无法对实验结果进行合理解释。例如,讨论扩散控制反应时出现粘度增加导致反应速率增加[6]、粘度增加导致反应速率下降[5, 7]以及粘度对反应速率的影响不单调、可能存在极值[8]等相互矛盾的结论,表明还有重要的因素没有被纳入研究范畴。
式(3)的讨论是基于反应物A、B扩散进入和离开溶剂笼的速率相等这一假设进行的。但反应物A和B的分子量、极性以及与溶剂分子的作用明显不同,这种假设并不合理。
由于进入溶剂笼的A,B分子究竟是从何处扩散过来的并不明确,即使两者的浓度差可以确定(可以假设在遭遇对发生反应后,溶剂笼内的[A]、[B]浓度为0,而溶剂笼外的浓度分别为[A]0和[B]0),但由于A、B分子的扩散距离并不相同,所以式(12)的导出存在疑问。
另外,如果k-d≈kd,k-d$ \ll $k2并不满足稳态近似的条件,对遭遇对(AB)进行稳态近似处理也存在问题。
从上述分析可以发现,通过引入“溶剂笼”、“遭遇对”假说和扩散过程,进而比较反应速率常数与扩散速率常数的大小,得出扩散控制反应的动力学方程,而后将该方程与宏观粘度进行关联,该经典处理方法虽然有不少成功的应用,但其理论本身存在一些缺陷。溶液反应的经典处理对于异相催化、电极反应、酶催化等存在宏观扩散过程的反应比较适用,但在处理双分子均相反应时则存在机理简化、近似处理不够合理等问题。另外,经典处理基于单一因素(要么粘度、要么溶剂化)进行讨论,无法综合考虑溶剂效应的综合影响,这无疑是一大缺憾。
 2016,
Vol. 79
 PDF