
表 1
配合物1~4的晶体学数据
Table 1.
Crystallographic data of complexes 1-4

多金属氧酸盐(polyoxometalates,POMs)是一类由前过渡金属(如Mo、W、V、Nb等)通过氧桥连接形成的纳米级金属氧簇合物,其结构多样、组成可调,兼具强酸性、优异的氧化还原性能和独特的光化学活性,在催化、能源存储、分子磁学、生物医学及材料科学等领域展现出广阔的应用前景[1-2]。自1826年Berzelius首次合成磷钼酸铵以来,POMs化学已历经近两个世纪的发展,迄今已报道了Keggin、Wells-Dawson、Anderson、Lindqvist、Silverton等多种经典结构类型,其中Keggin型结构(通式[XM12O40]n-,X=P、Si、Ge、As等;M=Mo、W)因其合成简便、结构稳定且易于功能化修饰,成为POMs家族中研究最为深入、应用最为广泛的成员之一[3]。
Keggin型磷钼酸(H3PMo12O40)作为典型的电子受体型光催化剂,其最高占据分子轨道(HOMO)主要定域于桥氧和端氧原子,最低未占据分子轨道(LUMO)则主要分布于Mo的d轨道,带隙较窄(2.3~2.8 eV),可在紫外光甚至部分可见光激发下发生O→Mo的电荷转移跃迁,产生具有强氧化能力的光生空穴和具有还原能力的电子,从而驱动有机污染物的氧化降解反应[4-5]。然而,纯POMs作为光催化剂存在比表面积小、易团聚、难以回收等不足,限制了其实际应用。稀土离子(Ln3+)因其独特的4f电子构型、丰富的能级结构和较高的配位数(通常为8~12),在构筑功能配合物方面具有天然优势[6]。在有机配体的选择上,双膦酸酯类配体因其含有多个P=O配位位点,能够以双齿螯合或桥联方式与稀土离子配位,形成热力学稳定的螯合环或桥联结构,且P=O键具有适中的给电子能力,可有效调节稀土中心的配位环境和电子密度。将POMs与稀土离子及有机配体组装为杂化配合物,不仅可以克服以纯POMs作为光催化剂的缺陷,还有望通过组分间的协同效应提升光催化效率。
本课题组前期围绕亚甲基二膦酸四异丙酯(L0=(iPrO)2P(O)CH2P(O)(iPrO)2)配体已开展了系统的研究工作。Ma等[7]合成了16种稀土-双膦酸酯配合物[Ln(L0)2(H2O)4Cl]Cl2等,系统考察了螯合效应与镧系收缩对配体配位模式和Ln3+离子配位数的影响,发现原子序数小于Pr的稀土离子倾向于形成九配位结构,而原子序数大于Pr的则倾向于形成八配位或更低配位数的结构。Xu等[8-9]以L0为配体,合成了9种[Ln(L0)4](OTf)3型镧系配合物,其中[Eu(L0)4](OTf)3表现出长达4.04 ms的荧光寿命和高达53.3%的绝对发射量子产率。这些研究表明,亚甲基桥联的刚性双膦酸酯配体倾向于形成配位数较高的紧密结构。相比之下,将桥联碳链由亚甲基(—CH2—)扩展为亚乙基(—CH2—CH2—),配体的柔韧性和空间位阻显著增加,可能诱导稀土配位几何构型的变化,并影响分子间弱相互作用和堆积模式。目前,已有少数关于亚乙基桥联双膦酸酯配体构建的POMs基稀土配合物的报道[10-11],但这些研究主要集中于配合物的晶体结构和基本表征,对于该类配体桥联碳链长度(亚甲基和亚乙基)对配合物晶体结构、热稳定性、光学带隙及光催化活性的系统影响规律尚缺乏深入探讨。
基于上述研究背景,本工作以Keggin型磷钼酸(H3PMo12O40)为阴离子模板,亚乙基二膦酸四异丙酯(L)为有机配体,通过水浴回流法合成了4种新型稀土配合物[Ln(L)3(H2O)2](PMo12O40)·4CH3CN(Ln=Pr、Tb、Dy、Er),其中L为中性配体,通过2个P=O键的氧原子与稀土离子以双齿螯合方式配位。我们采用单晶X射线衍射、粉末X射线衍射(PXRD)、红外光谱、热重分析(TGA)、固体紫外可见漫反射光谱(UV-Vis DRS)等手段对配合物进行了全面表征,重点考察了配体结构对配合物晶体学参数、配位构型及分子间弱相互作用的影响。在此基础上,系统评价了配合物对典型有机染料罗丹明B(RhB)的光催化降解性能,结合活性物种捕获实验和循环稳定性测试,深入探讨了光催化机理。此外,本工作还引入太赫兹时域光谱技术,从低频振动(0.4~2.4 THz)角度表征配合物中配体骨架振动及分子间弱相互作用,以期为多酸基稀土双膦酸酯配合物的结构-性能关系研究提供新的实验依据,并推动该类材料在环境光催化领域的应用探索。
稀土氯化盐(LnCl3·6H2O,Ln=P、Tb、Dy、Er,99.99%)购自长成化成科技发展有限公司。亚乙基二膦酸四异丙酯(C14H32O6P2,98.0%)购自东京化成工业株式会社。磷钼酸水合物(H3PMo12O40·xH2O,AR)及乙腈(CH3CN,AR)购自天津市致远化学试剂有限公司。C、H、N元素分析采用德国Elementar Vario MICRO CUBE型元素分析仪完成测定。红外光谱测试以KBr压片法制样,在Bruker EQUINOX 55型傅里叶变换红外光谱仪上记录谱图,测试波数范围设定为4 000~400 cm-1。TGA依托NETZSCH TG 209型热重分析仪开展,测试条件:升温速率为10 ℃·min-1,温度扫描区间为25~700 ℃。PXRD图通过Bruker-D8 ADVANCE型衍射仪采集,采用Cu Kα辐射源(λ=0.154 06 nm),工作电压为40 kV,工作电流为40 mA,扫描角度范围为5°~50°,扫描速率为10 (°)·min-1,所有测试均在室温环境下完成。固体UV-Vis DRS测试通过岛津UV-2600型紫外-可见分光光度计(配备ISR-2600Plus积分球附件)完成测定。光催化性能测试以400 W高压汞灯为反应光源,测试过程在石英反应容器内实施;反应体系中溶液浓度采用岛津UV-2550型紫外-可见分光光度计进行定量检测。太赫兹吸收光谱测试依托中央民族大学太赫兹时域光谱系统完成,系统有效测试频率区间为0.4~2.4 THz。
按1∶1∶3的物质的量之比称取PrCl3·6H2O(0.020 mmol,0.007 1 g)、H3PMo12O40·xH2O(0.020 mmol,0.045 2 g)与L配体(0.060 mmol,0.021 5 g),将三者共同加入6 mL混合溶剂(3 mL CH3CN和3 mL H2O)中溶解,得到浅黄色澄清溶液。将该溶液置于70 ℃水浴条件下加热回流2 h,反应完成后冷却至室温,经过滤后将滤液转移至10 mL小烧杯中,将烧杯静置、自然挥发2周,最终析出黄色块状晶体。该产物的产率(基于LnCl3·6H2O计算,下同)为61.78%。元素分析(C50H112Mo12N4O60P7Pr)理论值(%):C,18.54;H,3.48;N,1.73。实验值(%):C,18.47;H,3.51;N,1.72。红外光谱(KBr压片,cm-1):3 437(m),3 135(w),2 983(w),1 638(m),1 386(s),1 304(w),1 207(s),1 162(m),1 099(m),1 064(s),1 008(s),959(s),879(m),808(vs),539(m)。
配合物2的合成方法与配合物1一致,只是将PrCl3·6H2O(0.020 mmol,0.007 1 g)换成TbCl3·6H2O(0.020 mmol,0.007 4 g),其他原料保持不变。产率为65.01%。元素分析(C50H112Mo12N4O60P7Tb)理论值(%):C,18.44;H,3.47;N,1.72。实验值(%):C,18.59;H,3.39;N,1.70。红外光谱(KBr压片,cm-1):3 480(m),3 126(w),2 983(vs),2 936(s),1 594(m),1 455(s),1 387(vs),1 303(m),1 202(s),1 176(s),1 097(s),1 064(s),1 014(s),959(s),880(s),807(vs),616(m),544(s), 504(s)。
将PrCl3·6H2O(0.020 mmol,0.007 1 g)换成DyCl3·6H2O(0.020 mmol,0.007 6 g),其余步骤与配合物1的合成一致,得到配合物3。产率为60.99%。元素分析(C50H112Mo12N4O60P7Dy)理论值(%):C,18.42;H,3.46;N,1.72。实验值(%):C,18.40;H,3.44;N,1.72。红外光谱(KBr压片,cm-1):3 426(m),3 152(w),2 981(s),2 936(m),1 639(m),1 453(m),1 386(vs),1 304(m),1 202(m),1 155(m),1 096(m),1 064(vs),1 012(vs),959(vs),880(m),808(vs),506(m)。
将PrCl3·6H2O(0.020 mmol,0.0071 g)换成ErCl3·6H2O(0.020 mmol,0.007 6 g),采用与1的合成相同的步骤,得到配合物4。产率为71.87%。元素分析(C50H112Mo12N4O60P7Er)理论值(%):C,18.39;H,3.46;N,1.72。实验值(%):C,18.51;H,3.41;N,1.69。红外光谱(KBr压片,cm-1):3 443(m),3 132(w),2 983(s),2 937(w),1 638(m),1 589(m),1 454(s),1 386(vs),1 304(m),1 201(m),1 152(m),1 096(m),1 064(vs),1 013(s),959(vs),879(m),808(vs),543(m),506(m)。
单晶X射线衍射数据由Bruker SMART CCD型X射线单晶衍射仪获取。选取尺寸适宜的单晶样品,在298 K条件下收集衍射数据。采用SHELXS-97和SHELXL-97程序解析和精修晶体结构。配合物1~4的晶体学数据如表 1所示,主要键长和键角数据如表 2所示。
 下载:
导出CSV
| Parameter | 1 | 2 | 3 | 4 | |
| Empirical formula | C50H112Mo12N4O60P7Pr | C50H112Mo12N4O60P7Tb | C50H112Mo12N4O60P7Dy | C50H112Mo12N4O60P7Er | |
| Formula weight | 3 238.41 | 3 256.43 | 3 260.01 | 3 264.77 | |
| Crystal system | Triclinic | Triclinic | Triclinic | Triclinic | |
| Space group | P1 | P1 | P1 | P1 | |
| a/nm | 1.585 6(15) | 1.587 2(18) | 1.586 4(15) | 1.593 3(16) | |
| b/nm | 1.625 7(17) | 1.626 6(2) | 1.623 6(14) | 1.630 3(17) | |
| c/nm | 2.132 2(2) | 2.123 8(2) | 2.128 9(2) | 2.133 6(2) | |
| α/(°) | 78.97 2(2) | 79.195(2) | 78.983(3) | 79.051(3) | |
| β/(°) | 83.597(3) | 83.869(3) | 83.801(4) | 83.735(4) | |
| γ/(°) | 89.157(4) | 89.010(4) | 88.890(5) | 88.736(4) | |
| V/nm3 | 5.360 8(9) | 5.355(11) | 5.350 8(9) | 5.409 0(9) | |
| Z | 2 | 2 | 2 | 2 | |
| Dc/(g·cm-3) | 2.002 | 2.018 | 2.022 | 2.003 | |
| F(000) | 3 172 | 3 184 | 3 186 | 3 190 | |
| Rint | 0.051 1 | 0.054 2 | 0.047 8 | 0.059 9 | |
| R1 [I > 2σ(I)]a | 0.076 6 | 0.076 8 | 0.080 5 | 0.078 7 | |
| wR2 [I > 2σ(I)]b | 0.181 5 | 0.201 7 | 0.187 8 | 0.188 5 | |
| R1 (all data)a | 0.134 2 | 0.124 4 | 0.128 3 | 0.138 3 | |
| wR2 (all data)b | 0.204 7 | 0.204 7 | 0.211 5 | 0.218 9 | |
| a R=∑(|Fo|-|Fc|)/∑|Fo|; b wR=[∑w(|Fo|2-|Fc|2)2/∑w|Fo|2]1/2. | |||||
下载:
导出CSV
| 1 | |||||
| Pr1—O1 | 0.243 6(8) | Pr1—O4 | 0.245 1(8) | Pr1—O7 | 0.245 7(9) |
| Pr1—O10 | 0.242 9(8) | Pr1—O13 | 0.245 1(8) | Pr1—O16 | 0.247 0(8) |
| Pr1—O19 | 0.252 8(9) | Pr1—O20 | 0.257 5(9) | ||
| O1—Pr1—O4 | 77.3(3) | O1—Pr1—O7 | 146.9(3) | O1—Pr1—O13 | 80.2(3) |
| O1—Pr1—O16 | 76.7(3) | O1—Pr1—O19 | 139.4(3) | O1—Pr1—O20 | 73.3(3) |
| O4—Pr1—O7 | 115.6(3) | O4—Pr1—O13 | 72.3(3) | O4—Pr1—O16 | 143.7(3) |
| O4—Pr1—O19 | 72.6(3) | O4—Pr1—O20 | 74.0(3) | O7—Pr1—O16 | 76.5(3) |
| O7—Pr1—O19 | 72.5(3) | O7—Pr1—O20 | 138.3(3) | O10—Pr1—O1 | 112.7(3) |
| O10—Pr1—O4 | 137.0(3) | O10—Pr1—O7 | 79.5(3) | O10—Pr1—O13 | 148.7(3) |
| O10—Pr1—O16 | 77.1(3) | O10—Pr1—O19 | 74.8(3) | O10—Pr1—O20 | 69.9(3) |
| O13—Pr1—O7 | 75.8(3) | O13—Pr1—O16 | 78.7(3) | O13—Pr1—O19 | 114.8(3) |
| O13—Pr1—O20 | 140.8(3) | O16—Pr1—O19 | 141.2(3) | O16—Pr1—O20 | 121.1(3) |
| O19—Pr1—O20 | 72.6(3) | ||||
| 2 | |||||
| Tb1—O1 | 0.235 1(9) | Tb1—O4 | 0.239 1(9) | Tb1—O7 | 0.240 2(9) |
| Tb1—O10 | 0.236 3(9) | Tb1—O13 | 0.238 5(9) | Tb1—O16 | 0.242 4(8) |
| Tb1—O19 | 0.247 2(9) | Tb1—O20 | 0.251 3(8) | ||
| O1—Tb1—O4 | 78.3(3) | O1—Tb1—O7 | 147.9(3) | O1—Tb1—O10 | 110.1(3) |
| O1—Tb1—O13 | 81.1(3) | O1—Tb1—O16 | 77.0(3) | O1—Tb1—O19 | 139.8(3) |
| O1—Tb1—O20 | 73.2(3) | O4—Tb1—O7 | 115.3(3) | O4—Tb1—O16 | 144.9(3) |
| O4—Tb1—O19 | 72.9(3) | O4—Tb1—O20 | 73.8(3) | O7—Tb1—O16 | 76.7(3) |
| O7—Tb1—O19 | 71.5(3) | O7—Tb1—O20 | 137.3(3) | O10—Tb1—O4 | 136.4(3) |
| O10—Tb1—O7 | 80.8(3) | O10—Tb1—O13 | 149.9(3) | O10—Tb1—O16 | 76.2(3) |
| O10—Tb1—O19 | 75.1(3) | O10—Tb1—O20 | 68.6(3) | O13—Tb1—O4 | 72.2(3) |
| O13—Tb1—O7 | 76.4(3) | O13—Tb1—O16 | 79.6(3) | O13—Tb1—O19 | 114.9(3) |
| O13—Tb1—O20 | 140.8(3) | O16—Tb1—O19 | 139.9(3) | O16—Tb1—O20 | 121.2(3) |
| O19—Tb1—O20 | 72.2(3) | ||||
| 3 | |||||
| Dy1—O1 | 0.234 1(9) | Dy1—O4 | 0.237 6(9) | Dy1—O7 | 0.238 7(9) |
| Dy1—O10 | 0.234 6(9) | Dy1—O13 | 0.236 6(9) | Dy1—O16 | 0.240 7(9) |
| Dy1—O19 | 0.244 7(9) | Dy1—O20 | 0.248 8(9) | ||
| O1—Dy1—O4 | 78.8(3) | O1—Dy1—O7 | 147.5(3) | O1—Dy1—O10 | 110.4(3) |
| O1—Dy1—O13 | 81.2(3) | O1—Dy1—O16 | 76.4(3) | O1—Dy1—O19 | 139.7(3) |
| O1—Dy1—O20 | 73.7(3) | O4—Dy1—O7 | 115.7(3) | O4—Dy1—O16 | 145.0(3) |
| O4—Dy1—O19 | 72.5(3) | O4—Dy1—O20 | 73.3(3) | O7—Dy1—O16 | 76.5(3) |
| O7—Dy1—O19 | 72.2(3) | O7—Dy1—O20 | 137.0(3) | O10—Dy1—O4 | 135.8(3) |
| O10—Dy1—O7 | 80.3(3) | O10—Dy1—O13 | 148.9(3) | O10—Dy1—O16 | 76.7(3) |
| O10—Dy1—O19 | 74.5(3) | O10—Dy1—O20 | 68.8(3) | O13—Dy1—O4 | 73.7(3) |
| O13—Dy1—O7 | 76.0(3) | O13—Dy1—O16 | 78.4(3) | O13—Dy1—O19 | 115.9(3) |
| O13—Dy1—O20 | 141.6(3) | O16—Dy1—O19 | 140.3(3) | O16—Dy1—O20 | 121.6(3) |
| O19—Dy1—O20 | 71.3(3) | ||||
| 4 | |||||
| Er1—O1 | 0.232 3(9) | Er1—O4 | 0.236 4(8) | Er1—O7 | 0.236 4(9) |
| Er1—O10 | 0.231 7(8) | Er1—O13 | 0.234 6(9) | Er1—O16 | 0.239 6(8) |
| Er1—O19 | 0.244 7(9) | Er1—O20 | 0.248 3(9) | ||
| O1—Er1—O4 | 79.4(3) | O1—Er1—O7 | 147.6(3) | O1—Er1—O13 | 81.4(3) |
| O1—Er1—O16 | 76.1(3) | O1—Er1—O19 | 139.7(3) | O1—Er1—O20 | 73.0(3) |
| O4—Er1—O16 | 145.3(3) | O4—Er1—O19 | 71.9(3) | O4—Er1—O20 | 73.0(3) |
| O7—Er1—O4 | 114.6(3) | O7—Er1—O16 | 77.3(3) | O7—Er1—O19 | 72.0(3) |
| O7—Er1—O20 | 137.9(3) | O10—Er1—O1 | 109.7(3) | O10—Er1—O4 | 136.1(3) |
| O10—Er1—O7 | 81.2(3) | O10—Er1—O13 | 149.2(3) | O10—Er1—O16 | 76.1(3) |
| O10—Er1—O19 | 75.4(3) | O10—Er1—O20 | 69.4(3) | O13—Er1—O4 | 73.2(3) |
| O13—Er1—O7 | 75.7(3) | O13—Er1—O16 | 79.1(3) | O13—Er1—O19 | 115.3(3) |
| O13—Er1—O20 | 140.6(3) | O16—Er1—O19 | 140.6(3) | O16—Er1—O20 | 121.4(3) |
| O19—Er1—O20 | 71.8(3) | ||||
以罗丹明B(RhB)为目标污染物,在400 W高压汞灯(365 nm紫外光)照射下评价配合物的光催化活性。称取45 mg催化剂样品,均匀分散在90 mL质量浓度为20 mg·L-1的RhB水溶液中,在暗处搅拌30 min以达到吸附-脱附平衡。光照时,固定光源与反应石英管的间距为10 cm,打开冷凝系统,维持体系恒温。每30 min取样1次,经10 000 r·min-1离心3 min后,使用紫外-可见分光光度计测定上清液中RhB的吸光度并计算降解率。
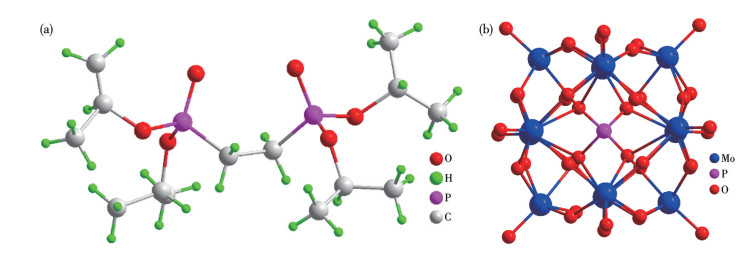
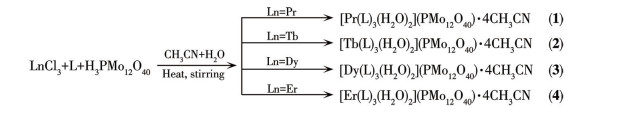
基于软硬酸碱理论,稀土离子(Ln3+)属硬酸,易与含氧硬碱配体配位。本研究采用水浴回流法合成配合物1~4。与以亚甲基二膦酸四异丙酯(L0)为配体的体系不同,亚乙基二膦酸四异丙酯(L)配体的亚乙基桥联结构使其亲水性略有降低,因此将乙腈与水的体积比调整为1∶1,可显著提高反应物的溶解度,获得高产率的目标产物。配体L与磷钼酸的结构如图 1所示,合成路线如图 2所示。
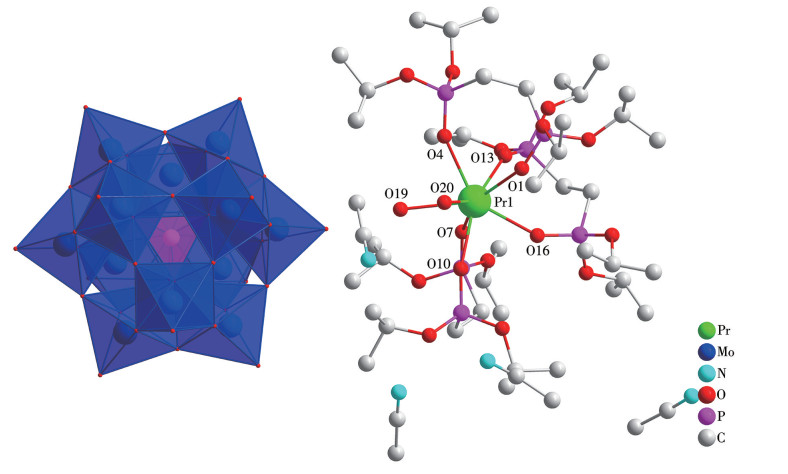
配合物1~4的配位模式完全一致,均属于三斜晶系P1空间群,结构仅因中心金属离子不同而存在差异。由于该系列配合物结构高度相似,这里以配合物1为例,阐述配合物1~4的整体晶体结构特征。单晶X射线衍射分析结果表明,配合物1的不对称单元由1个[PrL3(H2O)2]3+阳离子、1个PMo12O403-离子和4个晶格CH3CN分子组成,具体结构如图 3所示。配位环境中,L配体通过自身的2个氧原子与中心Pr3+采取双齿螯合的方式配位,2个水分子则以氧原子为配位位点与Pr3+直接配位;而PMo12O403-阴离子并未参与金属中心配位,仅作为阴离子模板存在于晶格之中,CH3CN分子同样不参与配位,仅依靠分子间氢键作用存在于晶格间隙。
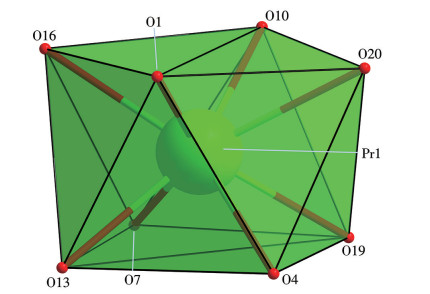
中心Pr3+为八配位构型,其配位原子分别来自3个L配体膦酸酯基团的6个氧原子,以及2个配位水分子的2个氧原子,上述配位原子共同构成扭曲的四方反棱柱几何构型,配位环境如图 4所示。键长分析表明,Pr3+与L配体间的Pr—O键长为0.242 9~0.245 7 nm,与配位水分子间的Pr—O键长为0.252 8~0.257 5 nm。键角分析表明,配位环境内O—Pr—O键角范围为69.9°~148.7°,其中同一L配体中2个螯合氧原子所形成的O—Pr—O螯合键角介于69.9°~80.2°之间。
将配合物1~4中稀土离子与配体间的键长与其他相似结构的配合物进行比较,能够从中发现一些键长变化的原因。配合物1中,Pr3+与L配体间的Pr—O键长为0.242 9~0.245 7 nm,与[Pr(L0)2(OH)2(H2O)Cl][Pr(L0)2(H2O)4Cl]Cl2中Pr—O键长(0.243~0.245 nm)基本一致[7]。与[Pr(L0)4](OTf)3中Pr—O键长(约0.242 nm)相比略长[8],这可能归因于亚乙基桥联配体柔韧性增加导致的配位构型变化。配合物2中Tb—O键长为0.237 8~0.240 4 nm,与[Tb(L0)2(H2O)4]Cl3·6H2O中Tb—O键长(0.236~0.239 nm)接近[7]。与[Tb(OPPh3)2(phen)(NO3)3]中Tb—O键长(0.233 7 nm)相比略长[9],这可能是由于配位环境不同及配体螯合方式差异所致。配合物3中Dy—O键长为0.235 9~0.239 5 nm,与[Dy(L1)3(H2O)](PMo12O40)· CH3CN(L1=亚乙基二膦酸四乙酯)中Dy—O键长(0.226 1~0.230 0 nm)相比略长[10],这可能是由于配体酯基(异丙酯vs乙酯)和配位数(八配位vs七配位)的差异所致。与[Dy(L0)2(H2O)4]Cl3·6H2O中Dy—O键长(0.229 9 nm)相比略长[7],表明亚乙基桥联配体由于柔性增加,螯合环张力减小,导致Ln—O键略有伸长。配合物4中Er—O键长为0.232 7~0.237 7 nm。[Er(L0)2(H2O)4]Cl3·6H2O中Er—O平均键长为0.229 5 nm[7]。[Er(L)3(H2O)](PMo12O40)·CH3CN中Er—O键长为0.222 7~0.227 0 nm[11]。配合物4的Er—O键长大于二者,反映了配体结构、配位数及配位环境都会对键长有所影响。随着稀土离子从Pr3+到Er3+,因镧系收缩效应,Ln—O键长呈现递减趋势,但配合物的晶系和空间群保持不变,表明L配体的柔性桥联结构在一定程度上缓解了离子半径减小带来的结构张力。
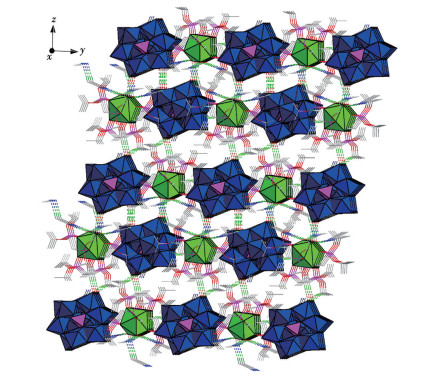
Platon程序计算表明,配合物1中存在12对分子间氢键和1对分子内氢键,共同构筑了三维超分子网络结构(图 5)。多酸阴离子表面的端氧原子作为优良的氢键受体,与[Pr(L)3(H2O)2]3+阳离子形成稳定的C—H…O弱相互作用(表 3)。
下载:
导出CSV
| Donor—H…Acceptor | d(D—H)/nm | d(H…A)/nm | d(D…A)/nm | ∠D—H…A/(°) |
| 1 | ||||
| O19—H19A…O59 | 0.085 | 0.213 | 0.294 8 | 161 |
| O19—H19B…N1 | 0.085 | 0.2 | 0.282 1 | 161 |
| O20—H20A…N2 | 0.085 | 0.229 | 0.313 9 | 173 |
| O20—H20B…N3 | 0.085 | 0.206 | 0.290 7 | 174 |
| C11—H11A…O60 | 0.096 | 0.259 | 0.343 7 | 148 |
| C15—H15A…O36 | 0.097 | 0.246 | 0.323 4 | 137 |
| C16—H16A…O36 | 0.097 | 0.257 | 0.326 1 | 129 |
| C29—H29B…O56 | 0.097 | 0.254 | 0.343 7 | 153 |
| C34—H34…O32 | 0.098 | 0.258 | 0.354 2 | 167 |
| C44—H44C…O43 | 0.096 | 0.253 | 0.328 0 | 135 |
| C48—H48C…N2 | 0.096 | 0.259 | 0.354 2 | 169 |
| C50—H50B…O38 | 0.096 | 0.259 | 0.333 2 | 134 |
| C5—H5A…O3 | 0.096 | 0.228 | 0.311 8 | 145 |
| 2 | ||||
| O19—H19F…O59 | 0.085 | 0.217 | 0.297 8 | 159 |
| O19—H19G…N1 | 0.085 | 0.202 | 0.282 8 | 159 |
| O20—H20C…N2 | 0.085 | 0.235 | 0.320 0 | 173 |
| O20—H20D…N3 | 0.085 | 0.202 | 0.286 6 | 173 |
| C15—H15A…O36 | 0.097 | 0.254 | 0.329 4 | 135 |
| C16—H16A…O36 | 0.097 | 0.258 | 0.328 3 | 130 |
| C29—H29B…O56 | 0.097 | 0.252 | 0.341 3 | 153 |
| C38—H38C…O37 | 0.096 | 0.253 | 0.348 7 | 172 |
| C44—H44C…O43 | 0.096 | 0.249 | 0.326 4 | 138 |
| C48—H48B…O48 | 0.096 | 0.249 | 0.332 1 | 145 |
| C5—H5A…O3 | 0.096 | 0.242 | 0.313 8 | 131 |
| C36—H36A…O14 | 0.096 | 0.246 | 0.324 1 | 138 |
| 3 | ||||
| O19—H19F…O59 | 0.085 | 0.22 | 0.300 4 | 158 |
| O19—H19G…N1 | 0.085 | 0.204 | 0.285 1 | 160 |
| O20—H20C…N2 | 0.085 | 0.236 | 0.320 1 | 172 |
| O20—H20D…N3 | 0.085 | 0.202 | 0.285 9 | 171 |
| C15—H15A…O36 | 0.097 | 0.251 | 0.328 0 | 136 |
| C16—H16A…O36 | 0.097 | 0.26 | 0.329 8 | 129 |
| C29—H29B…O56 | 0.097 | 0.252 | 0.342 2 | 154 |
| C38—H38C…O37 | 0.096 | 0.254 | 0.349 0 | 172 |
| C44—H44C…O43 | 0.096 | 0.249 | 0.325 4 | 136 |
| C48—H48B…O48 | 0.096 | 0.257 | 0.338 3 | 142 |
| C5—H5A…O3 | 0.096 | 0.246 | 0.318 5 | 132 |
| C36—H36A…O14 | 0.096 | 0.251 | 0.327 9 | 137 |
| 4 | ||||
| O19—H19F…O59 | 0.085 | 0.221 | 0.301 7 | 158 |
| O19—H19G…N1 | 0.085 | 0.203 | 0.284 7 | 159 |
| O20—H20C…N2 | 0.085 | 0.237 | 0.321 2 | 172 |
| O20—H20D…N3 | 0.085 | 0.206 | 0.290 1 | 171 |
| C15—H15A…O36 | 0.097 | 0.248 | 0.324 6 | 136 |
| C16—H16A…O36 | 0.097 | 0.257 | 0.326 7 | 129 |
| C29—H29B…O56 | 0.097 | 0.253 | 0.342 7 | 153 |
| C38—H38C…O37 | 0.096 | 0.253 | 0.348 5 | 171 |
| C44—H44C…O43 | 0.096 | 0.251 | 0.327 6 | 137 |
| C48—H48B…O48 | 0.096 | 0.25 | 0.331 3 | 143 |
| C5—H5A…O3 | 0.096 | 0.249 | 0.321 2 | 131 |
| C36—H36A…O14 | 0.096 | 0.253 | 0.330 4 | 138 |
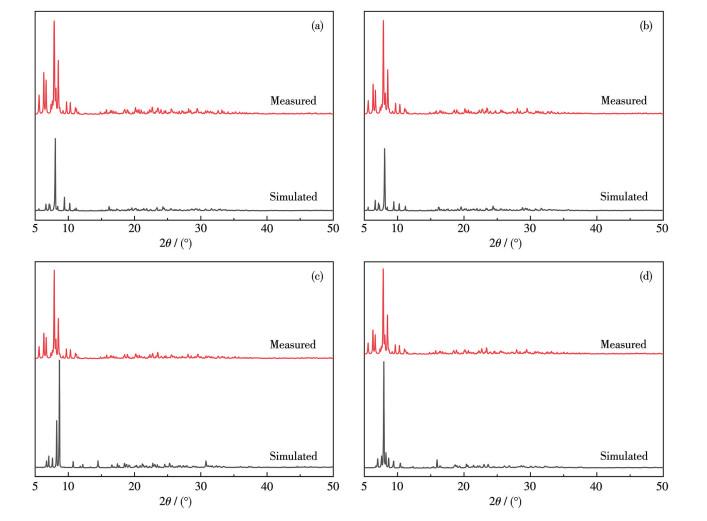
配合物1~4的实验PXRD图与基于单晶结构的模拟图吻合良好(图 6),特征峰位无明显偏移,表明合成的配合物具有较高的相纯度,可用于后续性质测试。
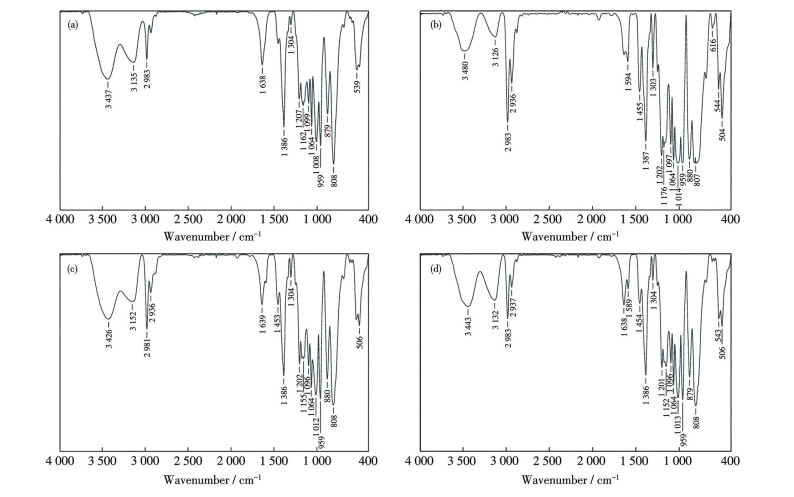
配合物1~4的红外光谱(图 7)同时呈现多酸H3PMo12O40和配体L的特征吸收峰:约1 064 cm-1处的吸收峰归属于P—Oa(四面体中心)伸缩振动,约959 cm-1处为Mo=Ot端氧伸缩振动,约880和808 cm-1处分别对应Mo—Oσ—Mo和Mo—Oβ—Mo桥氧伸缩振动。与纯多酸相比,桥氧振动峰分别蓝移约10和20 cm-1,表明多酸阴离子被限制在刚性阳离子骨架中,空间约束效应增强了键的力常数。配体L的P=O伸缩振动峰由纯配体的约1 250 cm-1红移至1 201~1 207 cm-1,证实P=O键氧原子与Ln3+配位后键级减弱。P—O—C键的伸缩振动峰蓝移40~47 cm-1,归因于配位后磷原子电子云密度降低,通过σ键增强P—O键强度。
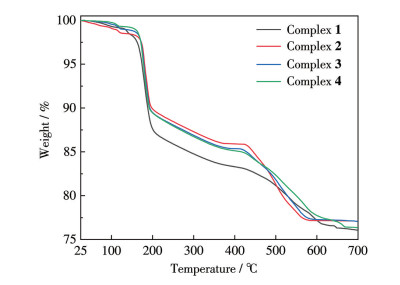
配合物1~4的TG曲线(图 8)呈现相似的三阶段失重特征:第一阶段(室温至120 ℃),失重约1.2%,对应2个配位水分子的脱除;第二阶段(120~400 ℃),失重约13.8%,对应L配体中异丙氧基侧链的脱除及配体骨架的逐步裂解;第三阶段(400~700 ℃),失重约10%,对应配体深度氧化和多酸骨架分解,最终残留物为稀土氧化物、磷的氧化物和MoO3的混合物(残留率约76%)。值得注意的是,TG曲线中未体现出结晶乙腈溶剂分子的脱除特征,这可能是因为在样品制备的研磨过程中,样品中的乙腈分子提前脱离样品,因此在TG测试前已基本脱除。L体系配合物的配体分解起始温度(约120 ℃)较低,归因于L配体具有更长的柔性碳链,热稳定性略低。
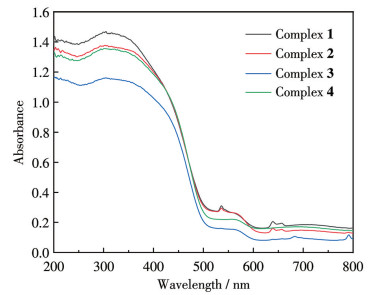
配合物1~4的固体UV-Vis DRS光谱(图 9)在200~400 nm紫外区呈现强而宽的吸收带,主要源于多酸阴离子的O→Mo电荷转移跃迁及L配体的π→π*跃迁,表明配合物对紫外光具有显著吸收能力。400~800 nm可见光区吸收强度显著降低,但仍可观察到稀土离子的特征f-f跃迁弱吸收峰。
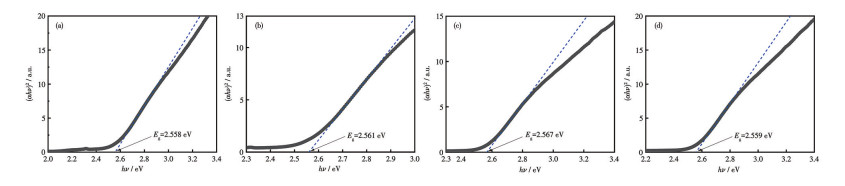
通过Kubelka-Munk函数计算得到配合物的光学带隙(图 10),分别为2.558 eV(1)、2.561 eV(2)、2.567 eV(3)、2.559 eV(4),带隙对应的吸收边为483~485 nm,表明材料的光响应可覆盖紫外区并延伸至部分可见光区。
结合固体UV-Vis DRS光谱结果可知,配合物1~4在紫外区具有强吸收能力,可见光区仅存在稀土离子微弱的f-f跃迁吸收,因此实验采用400 W高压汞灯提供紫外光作为激发光源。
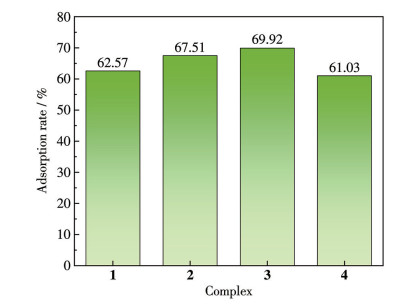
以罗丹明B(RhB)为目标污染物,在400 W高压汞灯(365 nm紫外光)照射下评价配合物的光催化活性。暗反应30 min达到吸附-脱附平衡后,配合物1~4对RhB的吸附率为61.03%~69.92%(图 11),这一高吸附率归因于L体系配合物含有配位水分子,可与RhB分子形成氢键从而增强吸附。
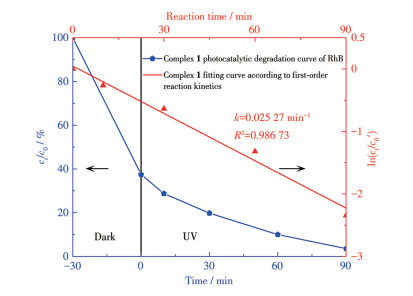
光催化降解曲线如图 12所示,配合物1~4对RhB均表现出优异的降解活性。以配合物1为例,光照90 min后RhB光催化降解率达到90.41%,降解过程符合Langmuir-Hinshelwood一级动力学模型,速率常数k为0.025 27 min-1。配合物2~4的降解率分别为85.26%、90.37%和93.65%,k值分别为0.021 11、0.025 68、0.029 83 min-1。
c0 is the RhB concentration before the dark reaction, and c0′ is the RhB concentration after the dark reaction and before the light reaction.
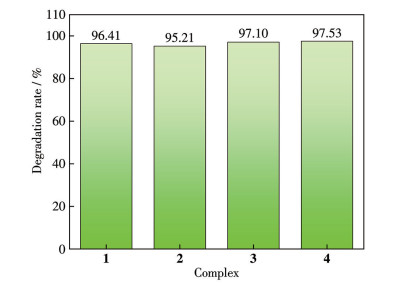
配合物1~4对RhB的总降解率(整个反应过程中减少的RhB浓度占初始RhB浓度的百分比)分别为96.41%、95.21%、97.10%和97.53%(图 13)。该数据表明在整个光催化反应过程中(包括暗反应阶段),配合物1~4对RhB均表现出优异的降解活性。Er配合物(4)对RhB的降解率最高。这可能与镧系收缩导致的Ln—O键长递减(Pr→Er)及配位场微调相关:较小的离子半径使Er中心配位环境更紧凑,有利于光生电子-空穴对的分离和迁移,从而提升了·OH和·O2-等活性物种的生成效率。
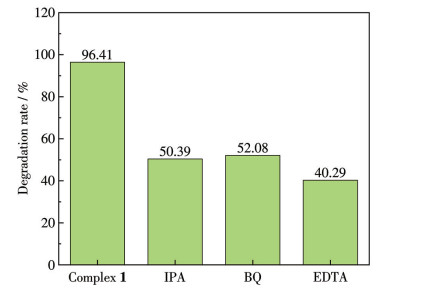
活性物种捕获实验(图 14)表明,分别加入·OH、·O2-、h+的捕获剂异丙醇(IPA)、苯醌(BQ)和乙二胺四乙酸(EDTA)后,配合物1对RhB的降解率均显著降低,证实·OH、·O2-和h+是光催化降解过程中的核心活性物种。
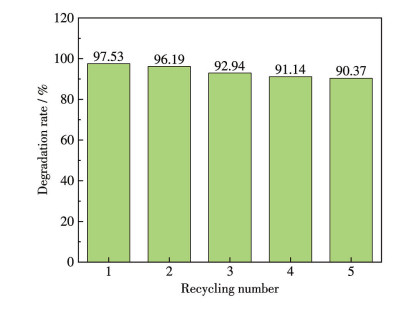
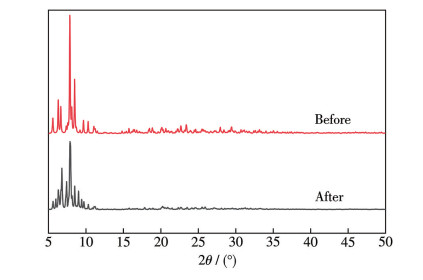
以配合物4进行5次光催化循环实验(图 15),结果表明光催化性能无明显衰减。循环前后的PXRD图(图 16)未发生明显变化,证实配合物晶体结构在光催化反应过程中保持稳定,具有良好的循环使用性能。
将配合物1~4和已发表的文献中一些含多酸的光催化剂对罗丹明B的光催化降解效果进行比较,如表 4所示。结果显示,在相近或更短的辐照时间内,配合物1~4的降解率优于多数已报道的多酸基催化剂,如TEOS/SiW12(89.00%,120 min)[12]、C-STA@ZrO2(93.90%,120 min)[14]、K5[Ni(H2O)PW11O39](91.60%,180 min)[15]及ZnO/Ag4SiW12O40(92.30%,60 min)[22]等。此外,与近期报道的Yb/SiMo12和Ca/SiMo12体系(91.72%和91.75%,90 min)[23]相比,本工作的4个配合物也表现出更高的降解效率。这一结果可能归因于L配体的柔性亚乙基桥联结构带来的分子间弱相互作用的增强以及配合物对RhB的高吸附能力。
下载:
导出CSV
| Photocatalyst | Light source | Time | Degradation rate/% |
| TEOS/SiW12[12] | 100 W mercury lamp | 120 min | 89.00 |
| (MnL1)4SiW12O40[13] | 400 W Xenon Lamp | 195 min | 98.00 |
| (MnL2)4SiW12O40[13] | 400 W Xenon Lamp | 70 min | 94.00 |
| C-STA@ZrO2[14] | 300 W xenon arc lamp | 120 min | 93.90 |
| K5[Ni(H2O)PW11O39][15] | 125 W high-voltage mercury lamp | 180 min | 91.60 |
| H[K2Ag9(DPT)7(μ2-O)2(H2O)4][SiW12O40]2[16] | 100 W mercury lamp | 300 min | 75.90 |
| [Ag3L4(PMo12O40)(CH3OH)]·CH3OH[17] | 500 W mercury lamp | 450 min | 62.10 |
| Bi2WO6[18] | 500W high-voltage mercury lamp | 7 h | > 90.00 |
| H2[Cu2(tztz)3·6H2O][PMo12O40]·18H2O[19] | 125 W high-voltage mercury lamp | 300 min | 76.60 |
| TPMnA-COF[20] | 3 W LED lamp | 660 min | 81.00 |
| (C10N2H9)2[H2P2Mo5O23][Cu(C10N2H8)2]·18H2O[21] | 1 000 W xenon lamp | 180 min | 89.60 |
| ZnO/Ag4SiW12O40[22] | 500 W xenon lamp | 60 min | 92.30 |
| [Yb(O)(HL)2(H2L)0.5(H2O)3][SiMo12O40]·2.5CH3CN·1.5H2O[23] | UV-light | 90 min | 91.72 |
| [Ca(HL)2(L)0.5(H2O)4][SiMo12O40]·5CH3CN·H2O[23] | UV-light | 90 min | 91.75 |
| Complexes 1-4 | 400 W mercury lamp | 90 min | 95.21-97.53 |
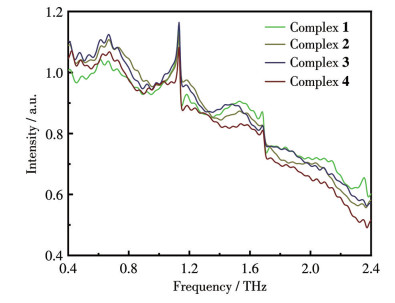
配合物1~4在0.4~2.4 THz范围内的太赫兹时域光谱(图 17)呈现高度相似的光谱轮廓:0.4~0.8 THz区间内出现多组小幅度波动吸收,1.0~1.2 THz区间内呈现显著的强吸收峰簇,随后缓慢衰减。尽管中心稀土离子不同,但配合物1~4的光谱仅表现为特征峰强度的微弱波动和峰形的细微宽窄变化,整体轮廓与特征峰位保持一致,表明L配体与稀土离子的配位模式及多酸模板作用主导了配合物的低频振动行为。
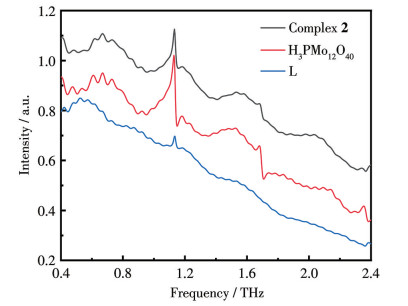
将配合物2与配体L及多酸H3PMo12O40的光谱对比(图 18)可见:配合物中原料的部分特征峰发生偏移,同时在约2.0 THz处出现新的吸收峰,归因于配位键形成后新的骨架振动及分子间弱相互作用。
本工作以Keggin型磷钼酸为阴离子模板,亚乙基二膦酸四异丙酯(L)为有机配体,成功合成了4种新型稀土配合物。单晶结构解析表明,4种配合物为同构晶体,均属于三斜晶系P1空间群,中心稀土离子呈现八配位的扭曲四方反棱柱几何构型,与3个L配体(双齿螯合)及2个水分子配位,多酸阴离子作为抗衡离子通过氢键作用稳定于晶格中。热重分析显示配合物具有较好的热稳定性。光催化性能测试表明,所有配合物对罗丹明B均表现出优异且稳定的降解活性,其中Er配合物(4)降解率最高(97.53%)。活性物种捕获实验证实,·OH、·O2-和h+是光催化降解过程中的核心活性物种。太赫兹时域光谱揭示了配体骨架振动及分子间弱相互作用的特征吸收。本研究为多酸基稀土双膦酸酯配合物的结构设计、性能调控及其在有机污染物光催化降解中的应用提供了实验依据和理论参考。未来工作将聚焦于通过配体桥联碳链长度的系统调控优化光催化性能,同时探索该类配合物在可见光响应及实际废水处理中的应用潜力。
POPE M T, MÜLLER A. Polyoxometalate chemistry: An old field with new dimensions in several disciplines[J]. Angew. Chem. -Int. Edit., 1991, 30(1): 34-48 doi: 10.1002/anie.199100341
DOLBECQ A, DUMAS E, MAYER C R, MIALANE P. Hybrid organic-inorganic polyoxometalate compounds: From structural diversity to applications[J]. Chem. Rev., 2010, 110(10): 6009-6048 doi: 10.1021/cr1000578
STEFFLER F, LIMA G F D, DUARTE H A. The effect of the heteroatom (X=P, As, Si and Ge) on the geometrical and electronic properties of α-Keggin polyoxometalates (M=Mo, W and Nb)—A DFT investigation[J]. J. Mol. Struct., 2020, 1213: 128159 doi: 10.1016/j.molstruc.2020.128159
ÉCIJA D, URGEL J I, SEITSONEN A P, AUWÄRTER W, BARTH J V. Lanthanide-directed assembly of interfacial coordination architectures—From complex networks to functional nanosystems[J]. Accounts Chem. Res., 2018, 51(2): 365-375 doi: 10.1021/acs.accounts.7b00379
BOSKOVIC C. Rare earth polyoxometalates[J]. Accounts Chem. Res., 2017, 50(9): 2205-2214 doi: 10.1021/acs.accounts.7b00197
PAN J, MA Y J, HAN S D, HU J X, MU Y, WANG G M. Construction of the lanthanide diphosphonates via a template-synthesis strategy: Structures, proton conduction, and magnetic behavior[J]. Cryst. Growth Des., 2019, 19(5): 3045-3051 doi: 10.1021/acs.cgd.9b00293
MA Y, YANG Y S, JIANG Y H, LI Y X, LIU M, LI Z F, HAN H L, YANG Y P, XIN X L, JIN Q H. Lanthanide contraction and chelating effect on a new family of lanthanide complexes with tetrakis(O-isopropyl) methylenediphosphonate: Synthesis, structures and terahertz time-domain spectroscopy[J]. RSC Adv., 2017, 7(66): 41651-41666 doi: 10.1039/C7RA07888A
XU S, LIU M, YANG Y P, JIANG Y H, LI Z F, JIN Q H, WANG X, XUE X N. Syntheses, structures, luminescence, NMR spectra and terahertz time-domain spectroscopy of nine lanthanide triflate complexes of tetrakis(O-isopropyl)methylenediphosphonate with a L∶Ln ratio of 4∶1[J]. Polyhedron, 2015, 87: 293-301 doi: 10.1016/j.poly.2014.11.022
XU S, LIU M, HAN H L, LI Z F, JIN Q H, HOU J, SU W, CHEN Y Y, YAO J Y. Synthesis, structures and luminescence properties of nine lanthanide complexes with triphenylphosphine oxide and phenanthroline[J]. Polyhedron, 2015, 85: 69-75 doi: 10.1016/j.poly.2014.08.025
WANG Z Q, PAN X, LU Y L, LI Y Y, YANG Y P, XIN X L, JIN Q H. Crystal structures, terahertz spectra and dye adsorption performance of three lanthanide-bisphosphonate complexes containing Keggin polyoxometalates[J]. Chin. J. Struct. Chem., 2021, 40(5): 615-624
LU Y L, MA Y, SUN L Z, KUANG X N, XIN X L, HAN H L, LIU M, LI Z F, JIN Q H. 1D lanthanide coordination polymers containing biphosphonate ligand: Synthesis, structures and luminescence properties[J]. Inorg. Chem. Commun., 2020, 118: 108045 doi: 10.1016/j.inoche.2020.108045
YAHYA F, EL-RASSY H, YOUNES G, AL-OWEINI R. Synthesis and characterisation of mesoporous hybrid silica-polyoxometalate aerogels for photocatalytic degradation of rhodamine B and methylene blue[J]. Int. J. Environ. Anal. Chem., 2019, 99(14): 1375-1396 doi: 10.1080/03067319.2019.1622010
MAN C, XU C P, WANG J F, LI X L, LI T, MA Y H, ZHANG S L, QIAO Y F, WU Q. Mechanistic study on the photocatalytic degradation of rhodamine B via Mn-Schiff-base-modified Keggin-type polyoxometalate composite materials[J]. RSC Adv., 2025, 15(16): 12364-12371 doi: 10.1039/D4RA08382B
WANG J L, YU R F, LI Z Y, YANG F. Heteropolyacid-loaded MOF-derived mesoporous zirconia catalyst for chemical degradation of rhodamine B[J]. Green Process. Synth., 2023, 12(1): 20230005 doi: 10.1515/gps-2023-0005
李莉, 赵文琛, 周萍, 郭伊荇. 新型中孔多金属氧酸盐复合材料光催化降解染料罗丹明B的研究[J]. 齐齐哈尔大学学报, 2003, 19(2): 1-3.LI L, ZHAO W C, ZHOU P, GUO Y X. Photocatalytic degradation of rhodamine B by novel polyoxometalate composites[J]. Journal of Qiqihar University, 2003, 19(2): 1-3
JIA J P, XIAO S Q, TAO Y, ZHANG H Y, CHEN S, WANG H J, BU M, SUN J W. Self-organization towards complex meso-helix in the structures of Keggin-type polyoxometalate-based metal-organic frameworks for photocatalytic degradation of rhodamine B[J]. J. Solid State Chem., 2023, 324: 124109 doi: 10.1016/j.jssc.2023.124109
LI L, CHENG M, BAI Y, AN B, DANG D B. A polyoxometalate-based inorganic-organic hybrid polymer constructed from silver-Schiff base building block and Keggin-type cluster: Synthesis, crystal structure and photocatalytic performance for the degradation of rhodamine B[J]. Spectroc. Acta Pt. A-Molec. Biomolec. Spectr., 2015, 150: 846-854 doi: 10.1016/j.saa.2015.06.064
BELVER C, ADÁN C, FERNÁNDEZ-GARCÍA M. Photocatalytic behaviour of Bi2MO6 polymetalates for rhodamine B degradation[J]. Catal. Today, 2008, 143(3/4): 274-281
黄珍贵, 杨东兴, 高煜杭, 赵建龙, 李杰, 孙靖文. 零维配合物H2[Cu2(tz3R3)6H2O][PMo12O40]18H2O的合成、结构及其光催化降解罗丹明B染料的应用[J]. 化工管理, 2021(36): 49-51.HUANG Z G, YANG D X, GAO Y H, ZHANG J L, LI J, SUN J W. Synthesis, structure, and application of the zero-dimensional complex H2[Cu2(tz3R3)6H2O][PMo12O40]18H2O in photocatalytic degradation of rhodamine B dye[J]. Chemical Engineering Management, 2021(36): 49-51
RANI S, ALMASOUD N, RAUF S, KHAN M A, AHMAD M M, TARIQ M, ASIF H M, ALOMAR T S. An innovative approach for the synthesis of 4Tris@Porphyrin and Anderson polyoxometalate based covalent organic framework to reveal its potential for photocatalytic properties[J]. Tetrahedron, 2023, 148: 133690 doi: 10.1016/j.tet.2023.133690
LIANG Z J, CHENG H B, ZHANG X L, MAO Q H. Two polyoxometalates based on {P2Mo5} catalysts: Synthesis, characterization, and photocatalytic degradation of RhB[J]. J. Mol. Liq., 2023, 377: 121483 doi: 10.1016/j.molliq.2023.121483
GUO R B, BAI L M, DONG G H, CHAI D F, LANG K, MOU Z H, ZHAO M. Construction of ZnO/Keggin polyoxometalate nano-heterojunction catalyst for efficient removal of rhodamine B in aqueous solution[J]. J. Inorg. Organomet. Polym. Mater., 2022, 32(5): 1-17
HAO X L, MA Y Y, WANG Y H, ZHOU W Z, LI Y G. New organic-inorganic hybrid assemblies based on metal-bis(betaine) coordination complexes and Keggin-type polyoxometalates[J]. Inorg. Chem. Commun., 2014, 41: 19-24 doi: 10.1016/j.inoche.2013.12.032

图 1 (a) 配体L的结构; (b) H3PMo12O40的结构(氢原子已省略)
Figure 1 (a) Structure of tetraisopropyl ethylenediphosphonate; (b) Structure of H3PMo12O40 (hydrogen atoms are omitted)

图 6 配合物1 (a)、2 (b)、3 (c)和4 (d)的PXRD图
Figure 6 PXRD patterns of complexes 1 (a), 2 (b), 3 (c), and 4 (d)

图 7 配合物1 (a)、2 (b)、3 (c)和4 (d)的红外光谱图
Figure 7 IR spectra of complexes 1 (a), 2 (b), 3 (c), and 4 (d)

图 10 配合物1 (a)、2 (b)、3 (c)和4 (d)的光学带隙图
Figure 10 Optical bandgap diagrams of complexes 1 (a), 2 (b), 3 (c), and 4 (d)

图 12 配合物1对RhB的降解效率曲线与相应的一级反应动力学拟合曲线
Figure 12 Degradation efficiency curve of complex 1 for RhB and corresponding fitting curve according to first-order reaction kinetics
c0 is the RhB concentration before the dark reaction, and c0′ is the RhB concentration after the dark reaction and before the light reaction.

图 14 加入不同捕获剂后配合物1光催化降解RhB的效率
Figure 14 Efficiency of complex 1 in photocatalytic degradation of RhB in the presence of different capture agents

图 15 配合物4的5次循环光催化降解RhB效率
Figure 15 Efficiency of five cycles of photocatalytic degradation of RhB by complex 4

图 16 循环前后配合物4的PXRD图
Figure 16 PXRD patterns of complex 4 before and after the cycling experiment

图 18 配合物2、H3PMo12O40和配体L的太赫兹时域光谱图
Figure 18 Terahertz time-domain spectra of complex 2, H3PMo12O40, and ligand L
表 1 配合物1~4的晶体学数据
Table 1. Crystallographic data of complexes 1-4
| Parameter | 1 | 2 | 3 | 4 | |
| Empirical formula | C50H112Mo12N4O60P7Pr | C50H112Mo12N4O60P7Tb | C50H112Mo12N4O60P7Dy | C50H112Mo12N4O60P7Er | |
| Formula weight | 3 238.41 | 3 256.43 | 3 260.01 | 3 264.77 | |
| Crystal system | Triclinic | Triclinic | Triclinic | Triclinic | |
| Space group | P1 | P1 | P1 | P1 | |
| a/nm | 1.585 6(15) | 1.587 2(18) | 1.586 4(15) | 1.593 3(16) | |
| b/nm | 1.625 7(17) | 1.626 6(2) | 1.623 6(14) | 1.630 3(17) | |
| c/nm | 2.132 2(2) | 2.123 8(2) | 2.128 9(2) | 2.133 6(2) | |
| α/(°) | 78.97 2(2) | 79.195(2) | 78.983(3) | 79.051(3) | |
| β/(°) | 83.597(3) | 83.869(3) | 83.801(4) | 83.735(4) | |
| γ/(°) | 89.157(4) | 89.010(4) | 88.890(5) | 88.736(4) | |
| V/nm3 | 5.360 8(9) | 5.355(11) | 5.350 8(9) | 5.409 0(9) | |
| Z | 2 | 2 | 2 | 2 | |
| Dc/(g·cm-3) | 2.002 | 2.018 | 2.022 | 2.003 | |
| F(000) | 3 172 | 3 184 | 3 186 | 3 190 | |
| Rint | 0.051 1 | 0.054 2 | 0.047 8 | 0.059 9 | |
| R1 [I > 2σ(I)]a | 0.076 6 | 0.076 8 | 0.080 5 | 0.078 7 | |
| wR2 [I > 2σ(I)]b | 0.181 5 | 0.201 7 | 0.187 8 | 0.188 5 | |
| R1 (all data)a | 0.134 2 | 0.124 4 | 0.128 3 | 0.138 3 | |
| wR2 (all data)b | 0.204 7 | 0.204 7 | 0.211 5 | 0.218 9 | |
| a R=∑(|Fo|-|Fc|)/∑|Fo|; b wR=[∑w(|Fo|2-|Fc|2)2/∑w|Fo|2]1/2. | |||||
 下载: 导出CSV
表 2 配合物1~4的主要键长(nm)和键角(°)
Table 2. Selected bond lengths (nm) and bond angles (°) for complexes 1-4
| 1 | |||||
| Pr1—O1 | 0.243 6(8) | Pr1—O4 | 0.245 1(8) | Pr1—O7 | 0.245 7(9) |
| Pr1—O10 | 0.242 9(8) | Pr1—O13 | 0.245 1(8) | Pr1—O16 | 0.247 0(8) |
| Pr1—O19 | 0.252 8(9) | Pr1—O20 | 0.257 5(9) | ||
| O1—Pr1—O4 | 77.3(3) | O1—Pr1—O7 | 146.9(3) | O1—Pr1—O13 | 80.2(3) |
| O1—Pr1—O16 | 76.7(3) | O1—Pr1—O19 | 139.4(3) | O1—Pr1—O20 | 73.3(3) |
| O4—Pr1—O7 | 115.6(3) | O4—Pr1—O13 | 72.3(3) | O4—Pr1—O16 | 143.7(3) |
| O4—Pr1—O19 | 72.6(3) | O4—Pr1—O20 | 74.0(3) | O7—Pr1—O16 | 76.5(3) |
| O7—Pr1—O19 | 72.5(3) | O7—Pr1—O20 | 138.3(3) | O10—Pr1—O1 | 112.7(3) |
| O10—Pr1—O4 | 137.0(3) | O10—Pr1—O7 | 79.5(3) | O10—Pr1—O13 | 148.7(3) |
| O10—Pr1—O16 | 77.1(3) | O10—Pr1—O19 | 74.8(3) | O10—Pr1—O20 | 69.9(3) |
| O13—Pr1—O7 | 75.8(3) | O13—Pr1—O16 | 78.7(3) | O13—Pr1—O19 | 114.8(3) |
| O13—Pr1—O20 | 140.8(3) | O16—Pr1—O19 | 141.2(3) | O16—Pr1—O20 | 121.1(3) |
| O19—Pr1—O20 | 72.6(3) | ||||
| 2 | |||||
| Tb1—O1 | 0.235 1(9) | Tb1—O4 | 0.239 1(9) | Tb1—O7 | 0.240 2(9) |
| Tb1—O10 | 0.236 3(9) | Tb1—O13 | 0.238 5(9) | Tb1—O16 | 0.242 4(8) |
| Tb1—O19 | 0.247 2(9) | Tb1—O20 | 0.251 3(8) | ||
| O1—Tb1—O4 | 78.3(3) | O1—Tb1—O7 | 147.9(3) | O1—Tb1—O10 | 110.1(3) |
| O1—Tb1—O13 | 81.1(3) | O1—Tb1—O16 | 77.0(3) | O1—Tb1—O19 | 139.8(3) |
| O1—Tb1—O20 | 73.2(3) | O4—Tb1—O7 | 115.3(3) | O4—Tb1—O16 | 144.9(3) |
| O4—Tb1—O19 | 72.9(3) | O4—Tb1—O20 | 73.8(3) | O7—Tb1—O16 | 76.7(3) |
| O7—Tb1—O19 | 71.5(3) | O7—Tb1—O20 | 137.3(3) | O10—Tb1—O4 | 136.4(3) |
| O10—Tb1—O7 | 80.8(3) | O10—Tb1—O13 | 149.9(3) | O10—Tb1—O16 | 76.2(3) |
| O10—Tb1—O19 | 75.1(3) | O10—Tb1—O20 | 68.6(3) | O13—Tb1—O4 | 72.2(3) |
| O13—Tb1—O7 | 76.4(3) | O13—Tb1—O16 | 79.6(3) | O13—Tb1—O19 | 114.9(3) |
| O13—Tb1—O20 | 140.8(3) | O16—Tb1—O19 | 139.9(3) | O16—Tb1—O20 | 121.2(3) |
| O19—Tb1—O20 | 72.2(3) | ||||
| 3 | |||||
| Dy1—O1 | 0.234 1(9) | Dy1—O4 | 0.237 6(9) | Dy1—O7 | 0.238 7(9) |
| Dy1—O10 | 0.234 6(9) | Dy1—O13 | 0.236 6(9) | Dy1—O16 | 0.240 7(9) |
| Dy1—O19 | 0.244 7(9) | Dy1—O20 | 0.248 8(9) | ||
| O1—Dy1—O4 | 78.8(3) | O1—Dy1—O7 | 147.5(3) | O1—Dy1—O10 | 110.4(3) |
| O1—Dy1—O13 | 81.2(3) | O1—Dy1—O16 | 76.4(3) | O1—Dy1—O19 | 139.7(3) |
| O1—Dy1—O20 | 73.7(3) | O4—Dy1—O7 | 115.7(3) | O4—Dy1—O16 | 145.0(3) |
| O4—Dy1—O19 | 72.5(3) | O4—Dy1—O20 | 73.3(3) | O7—Dy1—O16 | 76.5(3) |
| O7—Dy1—O19 | 72.2(3) | O7—Dy1—O20 | 137.0(3) | O10—Dy1—O4 | 135.8(3) |
| O10—Dy1—O7 | 80.3(3) | O10—Dy1—O13 | 148.9(3) | O10—Dy1—O16 | 76.7(3) |
| O10—Dy1—O19 | 74.5(3) | O10—Dy1—O20 | 68.8(3) | O13—Dy1—O4 | 73.7(3) |
| O13—Dy1—O7 | 76.0(3) | O13—Dy1—O16 | 78.4(3) | O13—Dy1—O19 | 115.9(3) |
| O13—Dy1—O20 | 141.6(3) | O16—Dy1—O19 | 140.3(3) | O16—Dy1—O20 | 121.6(3) |
| O19—Dy1—O20 | 71.3(3) | ||||
| 4 | |||||
| Er1—O1 | 0.232 3(9) | Er1—O4 | 0.236 4(8) | Er1—O7 | 0.236 4(9) |
| Er1—O10 | 0.231 7(8) | Er1—O13 | 0.234 6(9) | Er1—O16 | 0.239 6(8) |
| Er1—O19 | 0.244 7(9) | Er1—O20 | 0.248 3(9) | ||
| O1—Er1—O4 | 79.4(3) | O1—Er1—O7 | 147.6(3) | O1—Er1—O13 | 81.4(3) |
| O1—Er1—O16 | 76.1(3) | O1—Er1—O19 | 139.7(3) | O1—Er1—O20 | 73.0(3) |
| O4—Er1—O16 | 145.3(3) | O4—Er1—O19 | 71.9(3) | O4—Er1—O20 | 73.0(3) |
| O7—Er1—O4 | 114.6(3) | O7—Er1—O16 | 77.3(3) | O7—Er1—O19 | 72.0(3) |
| O7—Er1—O20 | 137.9(3) | O10—Er1—O1 | 109.7(3) | O10—Er1—O4 | 136.1(3) |
| O10—Er1—O7 | 81.2(3) | O10—Er1—O13 | 149.2(3) | O10—Er1—O16 | 76.1(3) |
| O10—Er1—O19 | 75.4(3) | O10—Er1—O20 | 69.4(3) | O13—Er1—O4 | 73.2(3) |
| O13—Er1—O7 | 75.7(3) | O13—Er1—O16 | 79.1(3) | O13—Er1—O19 | 115.3(3) |
| O13—Er1—O20 | 140.6(3) | O16—Er1—O19 | 140.6(3) | O16—Er1—O20 | 121.4(3) |
| O19—Er1—O20 | 71.8(3) | ||||
下载: 导出CSV
表 3 配合物1~4的弱相互作用
Table 3. Weak interactions of complexes 1-4
| Donor—H…Acceptor | d(D—H)/nm | d(H…A)/nm | d(D…A)/nm | ∠D—H…A/(°) |
| 1 | ||||
| O19—H19A…O59 | 0.085 | 0.213 | 0.294 8 | 161 |
| O19—H19B…N1 | 0.085 | 0.2 | 0.282 1 | 161 |
| O20—H20A…N2 | 0.085 | 0.229 | 0.313 9 | 173 |
| O20—H20B…N3 | 0.085 | 0.206 | 0.290 7 | 174 |
| C11—H11A…O60 | 0.096 | 0.259 | 0.343 7 | 148 |
| C15—H15A…O36 | 0.097 | 0.246 | 0.323 4 | 137 |
| C16—H16A…O36 | 0.097 | 0.257 | 0.326 1 | 129 |
| C29—H29B…O56 | 0.097 | 0.254 | 0.343 7 | 153 |
| C34—H34…O32 | 0.098 | 0.258 | 0.354 2 | 167 |
| C44—H44C…O43 | 0.096 | 0.253 | 0.328 0 | 135 |
| C48—H48C…N2 | 0.096 | 0.259 | 0.354 2 | 169 |
| C50—H50B…O38 | 0.096 | 0.259 | 0.333 2 | 134 |
| C5—H5A…O3 | 0.096 | 0.228 | 0.311 8 | 145 |
| 2 | ||||
| O19—H19F…O59 | 0.085 | 0.217 | 0.297 8 | 159 |
| O19—H19G…N1 | 0.085 | 0.202 | 0.282 8 | 159 |
| O20—H20C…N2 | 0.085 | 0.235 | 0.320 0 | 173 |
| O20—H20D…N3 | 0.085 | 0.202 | 0.286 6 | 173 |
| C15—H15A…O36 | 0.097 | 0.254 | 0.329 4 | 135 |
| C16—H16A…O36 | 0.097 | 0.258 | 0.328 3 | 130 |
| C29—H29B…O56 | 0.097 | 0.252 | 0.341 3 | 153 |
| C38—H38C…O37 | 0.096 | 0.253 | 0.348 7 | 172 |
| C44—H44C…O43 | 0.096 | 0.249 | 0.326 4 | 138 |
| C48—H48B…O48 | 0.096 | 0.249 | 0.332 1 | 145 |
| C5—H5A…O3 | 0.096 | 0.242 | 0.313 8 | 131 |
| C36—H36A…O14 | 0.096 | 0.246 | 0.324 1 | 138 |
| 3 | ||||
| O19—H19F…O59 | 0.085 | 0.22 | 0.300 4 | 158 |
| O19—H19G…N1 | 0.085 | 0.204 | 0.285 1 | 160 |
| O20—H20C…N2 | 0.085 | 0.236 | 0.320 1 | 172 |
| O20—H20D…N3 | 0.085 | 0.202 | 0.285 9 | 171 |
| C15—H15A…O36 | 0.097 | 0.251 | 0.328 0 | 136 |
| C16—H16A…O36 | 0.097 | 0.26 | 0.329 8 | 129 |
| C29—H29B…O56 | 0.097 | 0.252 | 0.342 2 | 154 |
| C38—H38C…O37 | 0.096 | 0.254 | 0.349 0 | 172 |
| C44—H44C…O43 | 0.096 | 0.249 | 0.325 4 | 136 |
| C48—H48B…O48 | 0.096 | 0.257 | 0.338 3 | 142 |
| C5—H5A…O3 | 0.096 | 0.246 | 0.318 5 | 132 |
| C36—H36A…O14 | 0.096 | 0.251 | 0.327 9 | 137 |
| 4 | ||||
| O19—H19F…O59 | 0.085 | 0.221 | 0.301 7 | 158 |
| O19—H19G…N1 | 0.085 | 0.203 | 0.284 7 | 159 |
| O20—H20C…N2 | 0.085 | 0.237 | 0.321 2 | 172 |
| O20—H20D…N3 | 0.085 | 0.206 | 0.290 1 | 171 |
| C15—H15A…O36 | 0.097 | 0.248 | 0.324 6 | 136 |
| C16—H16A…O36 | 0.097 | 0.257 | 0.326 7 | 129 |
| C29—H29B…O56 | 0.097 | 0.253 | 0.342 7 | 153 |
| C38—H38C…O37 | 0.096 | 0.253 | 0.348 5 | 171 |
| C44—H44C…O43 | 0.096 | 0.251 | 0.327 6 | 137 |
| C48—H48B…O48 | 0.096 | 0.25 | 0.331 3 | 143 |
| C5—H5A…O3 | 0.096 | 0.249 | 0.321 2 | 131 |
| C36—H36A…O14 | 0.096 | 0.253 | 0.330 4 | 138 |
下载: 导出CSV
表 4 不同含多酸的光催化剂对RhB的降解率
Table 4. Degradation rates of different polyacid-containing photocatalysts on RhB
| Photocatalyst | Light source | Time | Degradation rate/% |
| TEOS/SiW12[12] | 100 W mercury lamp | 120 min | 89.00 |
| (MnL1)4SiW12O40[13] | 400 W Xenon Lamp | 195 min | 98.00 |
| (MnL2)4SiW12O40[13] | 400 W Xenon Lamp | 70 min | 94.00 |
| C-STA@ZrO2[14] | 300 W xenon arc lamp | 120 min | 93.90 |
| K5[Ni(H2O)PW11O39][15] | 125 W high-voltage mercury lamp | 180 min | 91.60 |
| H[K2Ag9(DPT)7(μ2-O)2(H2O)4][SiW12O40]2[16] | 100 W mercury lamp | 300 min | 75.90 |
| [Ag3L4(PMo12O40)(CH3OH)]·CH3OH[17] | 500 W mercury lamp | 450 min | 62.10 |
| Bi2WO6[18] | 500W high-voltage mercury lamp | 7 h | > 90.00 |
| H2[Cu2(tztz)3·6H2O][PMo12O40]·18H2O[19] | 125 W high-voltage mercury lamp | 300 min | 76.60 |
| TPMnA-COF[20] | 3 W LED lamp | 660 min | 81.00 |
| (C10N2H9)2[H2P2Mo5O23][Cu(C10N2H8)2]·18H2O[21] | 1 000 W xenon lamp | 180 min | 89.60 |
| ZnO/Ag4SiW12O40[22] | 500 W xenon lamp | 60 min | 92.30 |
| [Yb(O)(HL)2(H2L)0.5(H2O)3][SiMo12O40]·2.5CH3CN·1.5H2O[23] | UV-light | 90 min | 91.72 |
| [Ca(HL)2(L)0.5(H2O)4][SiMo12O40]·5CH3CN·H2O[23] | UV-light | 90 min | 91.75 |
| Complexes 1-4 | 400 W mercury lamp | 90 min | 95.21-97.53 |
下载: 导出CSV

 扫一扫看文章
扫一扫关注我们


 下载: