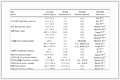
 表1
给体低聚物DBDTDPPn前线分子轨道能级及能隙(eV)
Table1.
Frontier molecular orbital levels and gaps (eV) of DBDTDPPn
引用本文:
赵蔡斌, 王占领, 周科, 葛红光, 张强, 靳玲侠, 王文亮, 尹世伟. 基于苯并二噻吩和吡咯并吡咯二酮共聚物的有机太阳能电池给体材料光伏性质理论研究[J]. 化学学报,
2015, 74(3): 251-258.
doi:
10.6023/A15090606

Citation: Zhao Caibin, Wang Zhanling, Zhou Ke, Ge Hongguang, Zhang Qiang, Jin Lingxia, Wang Wenliang, Yin Shiwei. Theoretical Investigation on Photovoltaic Properties of BDT and DPP Copolymer as a Promising Organic Solar Cell[J]. Acta Chimica Sinica, 2015, 74(3): 251-258. doi: 10.6023/A15090606
Citation: Zhao Caibin, Wang Zhanling, Zhou Ke, Ge Hongguang, Zhang Qiang, Jin Lingxia, Wang Wenliang, Yin Shiwei. Theoretical Investigation on Photovoltaic Properties of BDT and DPP Copolymer as a Promising Organic Solar Cell[J]. Acta Chimica Sinica, 2015, 74(3): 251-258. doi: 10.6023/A15090606
基于苯并二噻吩和吡咯并吡咯二酮共聚物的有机太阳能电池给体材料光伏性质理论研究
摘要:
设计和合成结构新颖的聚合物太阳能电池给体材料是有机电子学的热点研究领域. 首先利用二噻吩取代的苯并二噻吩(DBDT)作为富电子结构单元, 吡咯并吡咯二酮(DPP)作为缺电子单元构筑了一种新的聚合物太阳能电池电子给体材料(PDBDTDPP), 然后以[6,6]-苯基-C61-丁酸甲酯(PC61BM)作为电子受体, 借助密度泛函理论(DFT)方法结合不相干的Marcus-Hush电荷传输模型, 系统研究了PC61BM-DBDTDPPn=1,2,3,∞体系的分子结构、电子性质、光吸收性质、电荷转移的内重组能和外重组能、激子结合能、电荷传输积分、给体-受体界面上激子分离和电荷复合速率等性质, 并利用线性回归方法分析了聚合物重复单元与其光伏性质的关系. 结果表明, 该聚合物具有较好的平面结构, 低的最高占据分子轨道(HOMO)能级, 在紫外-可见区具有宽且强的光学吸收、较大的激子束缚能(1.365 eV), 小的激子分离内重组能(0.152 eV)和电荷复合内重组能(0.314 eV). 在给体-受体界面上, 激子分离速率高达1.073×10¹⁴ s-1, 而电荷复合速率仅为1.797×10⁸ s-1. 相比较而言, 激子分离速率比电荷复合速率高约6个数量级, 表明在给体-受体界面上, 光生激子具有很高的分离效率. 总之, 研究证明PDBDTDPP是一个非常有前途的聚合物太阳能电池给体材料, 值得实验上进一步合成及器件化研究. 理论研究不仅有助于更深入理解有机化合物结构与其光学、电子性质之间的关系, 还可以为合理设计聚合物太阳能电池给体材料提供有价值的参考.
English
Theoretical Investigation on Photovoltaic Properties of BDT and DPP Copolymer as a Promising Organic Solar Cell
Abstract:
Designing and synthesizing novel polymer electron-donor materials of polymer-based solar cells (PSCs) with the high photovoltaic performance is an important and hot research field of organic electronics. In the current work, taking the 4,8-di(thiophen-2-yl)benzo[1,2-b:4,5-b']dithiophene (DBDT) as the electron-rich unit and the 3,6-di(thiophen-2-yl)pyrrolo[3, 4-c]pyrrole-1,4(2H,5H)-dione (DPP) as the electron-deficient one, a new donor material (PDBDTDPP) of PSCs has been designed. Then, with the [6,6]-phenyl-C61-butyric acid methyl ester (PC61BM) as an electron acceptor, the geometries, electronic properties, optical absorption properties, intramolecular and intermolecular reorganization energies, exciton binding energies, charge transfer integrals, and the rates of exciton dissociation and charge recombination for PC61BM-DBDTDPPn=1,2,3,∞ systems have been theoretically investigated by means of density functional theory (DFT) calculations coupled with the incoherent Marcus-Hush charge transfer model and some extensive multidimensional visualization techniques. In addition, the linear regression analysis has been done to explore the relationship between the above properties and the repeating unit. Calculated results show that the designed donor polymer possesses a good planar geometry, the low-lying the highest occupied molecular orbital (HOMO) level, strong and wide optical absorption in ultraviolet-visible band, large exciton binding energy (1.365 eV), and the relatively small intramolecular reorganization energies companying with the exciton dissociation (0.152 eV) and charge recombination (0.314 eV) processes. Furthermore, our theoretical study also reveals that in the donor-acceptor surface, the exciton dissociation rate is as high as 1.073×10¹⁴ s-1, while the charge recombination rate is only 1.797×10⁸ s-1. The former is as six orders of magnitude large as the latter, which denotes that there is quite high exciton dissociation efficiency in the studied donor-acceptor surface. In brief, our theoretical results clearly indicate that PDBDTDPP should be a very promising electron-donating material, and is worth of making further device research by experiments. In addition, this study also shows that theoretical investigations not only can promote a deeper understanding for the connection between the chemical structures and the optical/electronic properties of organic compounds, but also can provide some valuable references for the rational design of novel donor-acceptor systems.
-
1 引言
近几十年以来, 随着世界人口的不断膨胀, 人类对煤、石油、天然气等化石能源的需求不断增加, 导致这些能源日渐枯竭. 另外, 长期使用化石能源也引起了一系列不可逆转的环境污染问题, 严重威胁人类健康. 因此, 寻找清洁、可再生的替代能源已是关系人类生存和发展的重大问题[1~3]. 与无机太阳能电池相比, 有机太阳能电池(特别是聚合物太阳能电池)具有材料来源广泛、生产成本低、易大规模制造、重量轻等优点, 近年来受到科学界和工业界的广泛关注并得到快速发展[4~9]. 目前, 体相异质结聚合物太阳能电池的光电转换效率已超过10%[10~12], 应用前景非常看好. 活化层是有机太阳能电池的关键部分, 通常由电子给体和电子受体共混制备而成, 电子受体材料一般是富勒烯(C60和C70)及其衍生物(PC61BM和PC71BM), 电子给体材料则是由电子给体单元(Donor)和电子受体单元(Acceptor)共聚形成的高分子聚合物(D-A型高聚物). 研究表明, 高性能有机太阳能电池给体材料必须满足以下三个基本条件: (1) 低的最高占据分子轨道(Highest occupied molecular orbital, HOMO)能级; (2) 较窄的光学带隙, 最好处在1.2~1.9 eV之间; (3) 高的载流子迁移率[13~16]. 另外, 在给体-受体界面上, 光生激子还应该具有较高的分离效率.
大量实验研究表明, 苯并二噻吩(Benzo[1, 2-b:4, 5- b']dithiophene, BDT)是一个好的富电子单元, 由苯并二噻吩及其衍生物材料构筑的有机半导体器件显示出高效的电荷传输能力和强的光学吸收[17~19]. 吡咯并吡咯二酮(Diketopyrrolopyrrole, DPP)具有强的光学吸收和合适的前线分子轨道能级, 是良好的电子受体单元[20~22]. Yi等实验研究表明, 用低聚噻吩或并噻吩作为电子给体单元, 二噻吩取代的吡咯并吡咯二酮作为受体单元制备的D-A型共聚物材料, 其空穴载流子迁移率达到1.08~3.46 cm2•V-1•s-1, 并展现出强的光吸收能力[23], 是理想的聚合物太阳能电池给体材料. 与低聚噻吩相比, 苯并二噻吩分子刚性更强、共轭程度更高. 因此, 由二噻吩取代的苯并二噻吩(4, 8-di(thiophen-2-yl)benzo- [1, 2-b:4, 5-b']dithiophene, DBDT)和吡咯并吡咯二酮形成的聚合物材料(PDBDTDPP)也应该具有强的光学响应, 是高性能的有机太阳能电池给体材料. 理论研究证实了我们的推测, PDBDTDPP的确拥有很好的光学和电学性质, 能够充当高性能聚合物太阳能电池的电子给体材料.
2 方法
众所周知, 密度泛函理论方法(DFT)是模拟有机化合物电子结构和光谱性质的合理方法[24~26], 而近年来研究表明含有长程校正的杂化泛函方法是计算长链π-共轭体系激发态性质的最佳选择[27~31], 因此本文采用CAM-B3LYP/6-31G(d)方法优化目标化合物中性分子及阳离子结构, 并在相同计算水平上做单点计算得到相关电子信息. 为了确定PC61BM-DBDTDPPn=1, 2, 3复合物的结构, 在单体结构优化的基础上, 采用长程校正泛函结合考虑分子间弱色散作用的方法(CAM-B3LYP+D)进行了详细的势能面扫描, 结果表明DBDTDPP1和PC61BM的质心距为8.1 时, 体系最稳定(Figures S1和S2) , 因此在复合物性质计算中, 始终固定给体-受体的质心距为8.1 . 光吸收性质是在与基态结构优化相同的方法和基组上, 采用含时密度泛函(TD-DFT)[32, 33]理论方法计算得到. 激发态电荷差分密度和态密度分析由 Multiwfn[34~36]软件计算得到. 具体计算时, 体系中所有长链烷基均用CH3取代以降低计算量. 所有量子化学计算都利用Gaussian 09[37]程序在陕西理工学院理论与计算化学研究所高性能计算机群上完成.
3 结果与讨论
3.1 分子结构和电子性质
表1
给体低聚物DBDTDPPn前线分子轨道能级及能隙(eV)
Table1.
Frontier molecular orbital levels and gaps (eV) of DBDTDPPn
n=1 n=2 n=3 n=∞ EHOMO ELUMO Eg EHOMO ELUMO Eg EHOMO ELUMO Eg EHOMO ELUMO Eg -6.06 -1.62 4.44 -5.97 -1.78 4.19 -5.92 -1.86 4.06 -5.86 -1.97 3.89 表1 给体低聚物DBDTDPPn前线分子轨道能级及能隙(eV)
Table1. Frontier molecular orbital levels and gaps (eV) of DBDTDPPn结构优化表明, 在DBDTDPPn=1, 2, 3低聚体中, BDT和DPP单元之间的二面角约为165°~178°, 并且该二面角不随链长增加而变化(Figure S3) , 说明DBDTDPP聚合物中各共聚单元之间具有较好的平面性, 链增加增强了分子的刚性和电子离域性, 有利于光激发时电子从给体向受体的转移. 计算的给体材料前线分子轨道能级、能隙见表 1. 由表 1看出, 随高聚物链增长, 最高占据分子轨道(HOMO)能级逐渐增高, 而最低空轨道(LUMO)能级逐渐降低, 导致材料电子能隙逐渐变窄(从n=1时的4.44 eV降低到n=∞时的3.89 eV, Figure S4) , 这与多数高聚物光学性质的实验观测结果相一致[38~40]. 理论上有机聚合物太阳能电池的开路电压Voc可以通过下式估算[14]:

图2 部分给体低聚物、给体-受体复合物的总态密度和局部态密度
Figure 2. Total densities of states (TDOS) and partial densities of states (PDOS) of some DBDTDPP oligomers and D-A complexes
由PC61BM态密度图看出, 在-10.0~2.0 eV能量范围内, PC61BM的HOMO和LUMO都分布在C60笼上, 取代基对前线轨道基本没有贡献, 说明PC61BM的HOMO和LUMO主要由C60决定, 取代基仅起到增加其溶解度的作用, 这与以前的实验结果一致[43, 44]. 由给体材料单聚和二聚体态密度图可以看出, DPP单元上的甲基对前线轨道没有贡献, 说明DPP单元中的烷基取代基也仅起到增加溶解性的作用; 同时也说明本文研究中用甲基取代长链烷基是合理的. 另外, 由图 2还可以看出, DBDT和DPP单元对HOMO和LUMO轨道都有一定贡献, 说明DBDTDPP聚合物中, HOMO和LUMO并未完全定域在Donor (DBDT)和Acceptor (DPP)片段上, 而是离域到了整个分子骨架上(Figure S5) , 这说明在DBDTDPP1及DBDTDPP2中, 电子有较好的流动性. 有意思的是, 在PC61BM-DBDTDPP1复合物中, HOMO完全定域到了给体DBDTDPP1单元上, 而LUMO则完全定域到了受体PC61BM上(图 3). 因此, 在PC61BM- DBDTDPP1复合物中, 凡涉及到电子从HOMO到LUMO的激发过程一定会导致电子从DBDTDPP1向PC61BM转移.
给体聚合物PDBDTDPP及受体PC61BM的化学结构如图 1所示.

图1 给体聚合物PDBDTDPP和受体PC61BM的分子结构
Figure 1. Molecular structures of PDBDTDPP and PC61BM

图3 PC61BM-DBDTDPP1复合物的HOMO(左)和LUMO(右)示意图
Figure 3. HOMO (left) and LUMO (right) of PC61BM-DBDTDPP1
其中, e为元电荷(1.6×10⁻¹⁹C), EHOMO(D)和ELUMO(A)分别为给体的HOMO能级和受体的LUMO能级, 0.3为经验常数. 实验上测知PC61BM的LUMO能级约为-4.3 eV[41, 42], 因此由式(1) 可以估算出PC61BM-PDBDTDPP体系的开路电压约为1.26 V. 为研究取代基对材料电子性质的影响, 得到化学结构与电子性质的关系, 直观地判断不同基团对前线轨道的贡献, 本文对给体低聚物及部分复合物做了态密度分析, 结果见图 2.
3.2 光学性质以及电子转移

图4 给体低聚物、给体-受体复合物的吸收光谱
Figure 4. Simulated absorption spectra of three DBDTDPP oligomers and D-A complexes

图5 DBDTDPP1(左)和PC61BM(右)最强激发态电荷差分密度(天蓝色和亮灰色分别表示空穴和电子)
Figure 5. Charge difference densities of DBDTDPP1 (left) and PC61BM (right) in their strongest single-excited state (The blue and the light gray stand for holes and electrons, respectively)
光吸收是表征有机太阳能电池设备的重要参数, 直接决定了电池的性能好坏. 研究表明, 好的电子给体材料必须具有强的光吸收能力, 特别是在可见区要有强的光学吸收. 因此, 本文也模拟了给体材料、复合物和受体PC61BM的吸收光谱. 如图 4a所示, 随着聚合物的链增长, 电子给体光吸收能力显著增强, 说明聚合物俘获光子的能力越来越强. DBDTDPP1在紫外-可见区有三个强的吸收峰, 最强峰对应吸收波长为492 nm (f=1.151) . 对DBDTDPP2 和DBDTDPP3, 最大吸收波长分别红移到527 nm (f=2.405) 和549 nm (f=3.405) 且吸收强度明显增加. 由此可见, 随着聚合物的链增长, 给体的吸光波长与太阳辐射的匹配程度会越来越高. 从PC61BM的吸收光谱可以看出, PC61BM在可见区基本没有吸收, 最强吸收出现在紫外区(287 nm), 这与实验及近期理论研究结果基本一致[43, 44]. 进一步分析发现, 在三种低聚物中, 最强吸收峰均对应π→π*轨道的电子跃迁, 它们主要来自各化合物HOMO→LUMO的电子转移(Table S1) . 对比图 4a和4b, 可以发现同类型复合物和给体材料的光吸收峰位置和强度基本上保持不变, 这说明在聚合物太阳能电池中, 光吸收性质完全由给体材料决定.
为了分析给体、受体中各激发态电子转移情况, 本文计算了DBDTDPP1和PC61BM的最强激发态的电荷差分密度(图 5). 由图 5看出, DBDTDPP1 (S1态, f=1.151) 和PC61BM (S38态, f=0.172) 的最强激发态, 电子和空穴几乎分布在整个分子骨架上, 没有明显的电荷分离, 因此这两个激发态均为局域电子激发态. 不同之处在于在PC61BM的S38态中, 能观察到有少量电子从PC61BM取代基的苯环向C60 笼上转移. 类似地我们也能观察到PC61BM-DBDTDPP1和PC61BM-DBDTDPP2复合物的最强激发态也都属于局域电子激发态(Figure S6) , 因此这些激发态虽然强度较大, 但不会导致给体材料到受体材料的电子转移.
3.3 激子束缚能
激子在电子给体上形成后, 将在内建电场作用下向给体-受体界面上迁移, 进而分离为自由极化子[45, 46]. 激子束缚能源自电子和空穴之间的Coulomb相互作用[47]. 为了有效地分离为正负极化子, 激子需要克服大的激子束缚能. 对有机光电子器件来说, 激子束缚能是一个很重要的参数, 其值大小直接与有机太阳能电池性能相关. 理论上激子束缚能可用下式估算[48]:
其中, EAIP(D)和EAEA(D)是电子给体材料处于固体态时的绝热电离势(AIP)和绝热电子亲和势(AEA), E0-0(D)是给体材料的最低发射能. 众所周知, 固态堆积效应对离子态物种具有稳定作用, 一方面可以降低有机物的电离势, 一方面又能增加其电子亲和势. 因此气相条件下的电离势实验值通常比固态更大, 而电子亲和势数值则比气态实验值小(其差值分别为正负离子的极化能). 为了估算材料处于固体态时的AIP和AEA值, Schwenn等提出了利用Connolly分子表面积结合连续极化介质模型(CPCM)的方法[49]. 因此, 本文采用该方法计算电子给体材料处于固态时的AIP和AEA值. 实验表明, 有机太阳能给体材料的激子束缚能在0.2~1.0 eV之间[46]. 本文计算显示, DBDTDPP1、DBDTDPP2和DBDTDPP3的激子束缚能分别为0.741、0.874和1.264 eV. 当聚合度增加到无穷大时(1/n→0) , 激子束缚能增大到1.365 eV. 以前研究表明, 当激子束缚能Eb<kBT(室温下kBT≈0.025 eV)时, 正、负电荷容易挣脱彼此间的Coulomb吸引而分解为自由载流子[45]. 照此标准来看, DBDTDPP聚合物中的光生激子在室温下是相当稳定的.
3.4 激子分离与电荷复合过程的Gibbs自由能
式(4) 、(5) 中, 是中性/阴离子受体处于各自平衡态时的能量, 是中性/阳离子给体处于各自平衡态时的能量. 激子分离过程的Coulomb作用能之差ΔEcoul可表示为:
从图 6可以看出, 所研究体系的ΔGdis和ΔGrec值始终为负值, 说明激子分离和电荷复合过程在热力学上始终是自发进行的过程. 随聚合度的增加, 体系的ΔGdis缓慢增大, 而ΔGrec逐渐变小, 这说明激子分离过程的自发性倾向逐渐变小, 而电荷复合过程的自发性倾向逐渐变大. 由于激子分离和电荷复合过程均发生在Marcus反转区(|ΔG|>λ), 因而ΔGrec的减小降低了电荷复合的速率.
式(3) 中, EAIP(D)是给体材料的绝热电离势, EAEA(A)是受体的绝热电子亲和势(PC61BM的AEA实验值为3.9±0.1 eV[51~53]), ΔE0−0和ΔEcoul分别为给体材料的最低单重态激发能和给体-受体复合物电荷转移态的Coulomb作用能. 受体和给体的绝热电子亲和势与绝热电离势定义为:

图6 ΔG和ΔEcoul与聚合度(1/n)的关系
Figure 6. Evolutions of ΔG for exciton dissociation (ΔGdis), charge recombination (ΔGrec), and of Coulombic attraction term (ΔEcoul) as a function of the polymerization degree (1/n)
式(6) 中, qD+/qD*是给体处于正离子态/激发态时, 分子中各原子的Mulliken电荷, qA-/qA是受体处于负离子态/中性态时, 分子中各原子的Mulliken电荷, rD+A-/rD*A分别为两原子间的距离, ε0是真空介电常数(ε0=8.8542× 10⁻¹² F•m-1), εs是相对介电常数. 与无机材料相比, 有机光电材料的εs值相对较小, 通常在2~5之间[54, 55]. 有机固体材料的εs值可采用如下Clausius-Mossotti方程计算[56]:
若忽略熵函数的贡献, 体系电子转移的Gibbs自由能改变值(ΔG)可近似看成是末态和初态的总能量之差. 当考虑Coulomb相互作用时, 激子分离反应的自由能变化ΔGdis可借助Rehm-Weller方程计算[50]:
式(7) 中, V是分子Connolly体积, ᾱ=⅓∑αii, αii是一阶极化率张量的对角矩阵元. 采用上述类似的方法, 也可以计算电荷复合的Gibbs自由能改变值(ΔGrec). 本文计算显示, DBDTDPP1、DBDTDPP2和DBDTDPP3的εs值分别为2.70, 2.46和2.29. 当分子链无限延长时, εs降低到2.12 (Figure S7) . 由于存在“尾巴”效应[48], (7) 式将严重低估PC61BM的εs值, 因此本文选用PC61BM的实验介电常数εs=3.9[57]进行计算, 即选取PC61BM和给体材料介电常数的平均值作为体系总介电常数用于计算Coulomb相互作用. 图 6给出了激子分离(ΔGdis)及电荷复合(ΔGrec)过程, 体系ΔG和ΔEcoul与聚合度(1/n)的关系.
3.5 激子分离与电荷复合过程的重组能
式(8) 、(9) 中, 是电子给体处于最低激发态时的能量, 其结构对应阳离子态/激发态平衡几何构型; 是电子给体处于阳离子态时的能量, 其结构对应激发态/阳离子态平衡几何构型; 是受体处于中性态时的能量, 其结构对应阴离子态/中性态平衡几何构型; 是受体处于阴离子态时的能量, 其结构对应中性态/阴离子态平衡几何构型.
通常来说, 电子转移过程的重组能包括内重组能(λint)和外重组能(λext)两个部分. 对于激子分离、电荷复合及电荷膜内传输过程, 内重组可借助经典的绝热势能面方法计算[58, 59]. 如对激子分离过程, 内重组能λint可作为以下两项(λ1和λ2)的平均值[60],
计算表明, DBDTDPP1、DBDTDPP2和DBDTDPP3激子分离过程的内重组能分别为0.044, 0.034和0.033 eV, 当n=∞时内重组能进一步减小到0.027 eV (Figure S8) . 对电荷复合过程, 上述三个体系的内重组能分别为0.193, 0.207和0.181 eV. 对于给体PC61BM, 上述两个过程的内重组能平均值0.125 eV. 外重组能λext则通常借助Marcus双球模型来估算[61],
式(10) 中, εop是材料的光学介电常数(εop=n2, n为折射率), RD和RA分别为给体和受体的分子半径, qD/qA是给体/受体处于离子态时, 分子中某原子的Mulliken电荷(原子单位), rDA为两原子间的距离. 本文计算结果表明, PC61BM-DBDTDPP1、PC61BM-DBDTDPP2和PC61BM- DBDTDPP3体系的外重组能λext分别为0.287, 0.238和0.198 eV. 当分子链无限延长时(1/n→0) , 外重组能则减小到0.165 eV (Figure S9) . 结合内、外重组能的计算结果, PC61BM-DBDTDPP1、PC61BM-DBDTDPP2和PC61BM-DBDTDPP3体系激子分离过程的总重组能λ分别为0.456、0.397、0.356 eV, 当分子链无限延长时, 此值减小到0.317 eV (Figure S10) ; 对电荷复合过程, 上述数值分别为0.605、 0.570、0.504和0.479 eV. 总之, 本文计算显示PC61BM-DBDTDPPn=1, 2, 3体系的激子分离和电荷复合的总重组能λ介于0.356~0.606 eV之间, 此值比Porphyrin-fullerene体系实验重组能(0.23±0.11 eV[62])略大, 和Corrole-fullerene体系的实验测量值(0.50 eV[63])基本相当.
3.6 激子分离与电荷复合速率
从表 2中数据可以看出, 随着重复单元的增加, 不论是激子分离和电荷复合过程, 总重组能逐渐减小, 这说明随着链增长, 体系的刚性增强, 给体电子转移过程的结构弛豫降低. 此外, 计算结果表明, 在PC61BM- DBDTDPP∞界面上, 激子分离速率达到1.073×10¹⁴ s-1, 而相同条件下电荷复合速率仅为1.797×10⁸ s-1, 前者比后者大约6个数量级, 结合PC61BM较强的电子传输能力, 我们认为光生激子在PC61BM-DBDTDPP∞界面上具有很高的分离效率, PDBDTDPP应该是性能优良的太阳能电池给体材料.
在给体-受体界面上, 激子分离和电荷复合过程均遵守不相干的电荷跳跃机制[64, 65], 速率大小通常可用 Marcus-Hush电荷传输速率方程来估算, 其表达式如下[66, 67]:
其中, k是电子转移的速率常数, λ为总重组能, VDA是始态和终态间的有效电荷传输积分, ΔG表示电子转移反应的自由能变化, kB是Boltzmann常数, h是Planck常数, T是温度(本文计算中选择T=300 K), 激子分离和电荷复合过程自由能的改变分别表示为ΔGdis和ΔGrec. 始态和终态间的有效电荷传输积分VDA利用尹世伟等提出的孤立分子轨道法估算[68, 69], 该方法已被证实是计算有效电荷传输积分的可靠方法, 在光电材料理论设计中得到广泛应用[70~74], 按此方法计算VDA公式如下[75]
式(13) 中S是分子轨道的重叠积分, C是孤立分子轨道系数, ε是由单步对角化得到的轨道能. 由于PC61BM的LUMO轨道为三重简并轨道, 因此这个三轨道在计算中均考虑了, 即计算激子分离的VDA值时, 用给体的LUMO轨道分别与PC61BM的LUMO、LUMO+1和LUMO+2轨道耦合, 以三个计算结果的几何平均值作为激子分离的总电荷传输积分VDA. 计算电荷复合过程 的VDA时采用了同样的处理, 这种处理办法在Liu等的研究中也曾采用过[76].
PC61BM-DBDTDPP1、PC61BM-DBDTDPP2、PC61BM- DBDTDPP3及PC61BM-DBDTDPP∞复合物的VDA, λ, ΔG, 激子分离和电荷复合速率k的计算结果列于表 2, 其中PC61BM-DBDTDPP∞体系的ΔGdis值通过线性拟合方法得到(Figure S11) . 由于分子链无限延长时(1/n→0) 时, 体系的有效电荷传输积分VDA无法通过线性拟合方法得到, 故选择PC61BM-DBDTDPP3体系的有效电荷传输积分计算PC61BM-DBDTDPP∞体系的激子分离和电荷复合速率.
表2
给体-受体复合物电荷传输积分VDA, 总重组能λ, Gibbs自由能改变值ΔG以及激子分离和电荷复合速率常数k
Table2.
Charge transfer integral VDA, total reorganization energy λ, Gibbs free energy change of the reaction ΔG, and the rate constants k of exciton-dissociation and charge-recombination
PC61BM-DBDTDPPn |VDA|/eV λ/eV -DG/eV k/s-1 Exciton dissociation n=1 0.057 0.456 1.119 7.779×10⁹ n=2 0.086 0.397 0.898 1.975×10¹⁴ n=3 0.073 0.356 0.586 3.620×10¹³ n=∞ 0.073a 0.317b 0.430b 1.073×10¹⁴ Charge recombination n=1 0.215 0.605 1.014 6.992×10¹³ n=2 0.054 0.570 1.041 1.482×10¹² n=3 0.084 0.504 1.305 7.776×10⁸ n=∞ 0.084a 0.479b 1.305a 1.797×10⁸ a These values are equal to those in PC61BM-DBDTDPP3 complex. b These values are obtained by the linear regression analysis. 表2 给体-受体复合物电荷传输积分VDA, 总重组能λ, Gibbs自由能改变值ΔG以及激子分离和电荷复合速率常数k
Table2. Charge transfer integral VDA, total reorganization energy λ, Gibbs free energy change of the reaction ΔG, and the rate constants k of exciton-dissociation and charge-recombination其中, TD(i)A(j)是给体第i个分子轨道与受体第j个分子轨道之间的电荷传输积分, SD(i)A(j)是给体第i个分子轨道与受体第j个分子轨道之间的重叠积分, eD(i)和eA(j)是相应的位点能. 式(12) 中的TD(i)A(j)、SD(i)A(j)和eD(i)(eA(j))项可采用TD(i)A(j)=<ψD(i)|F KS|ψA(j)>、SD(i)A(j)=<ψD(i)|ψA(j)>及eD(i)/eA(j)=<ψD(i)/ψA(j)|FKS|ψD(i)/ψA(j)>三式进行计算, 其中ψD(i)是给体的HOMO(对电荷复合过程)或LUMO(对激子分离过程), ψA(j)是受体的LUMO, FKS是复合物体系的Kohn-Sham 矩阵. FKS可利用下式计算:
4 结论
本文利用密度泛函理论(DFT)方法, 结合Marcus- Hush电荷传输模型, 理论研究了DBDTDPP聚合物的分子结构、电子性质、光吸收性质, 并以PC61BM为电子受体材料, 分析了PC61BM-DBDTDPPn=1, 2, 3, ∞异质结太阳能电池中给体-受体复合物界面上激子分离和电荷复合速率. 结果表明, (1) PDBDTDPP给体材料具有低的HOMO能级, 较窄的光学带隙, 在紫外-可见区具有强烈的光学吸收; (2) PC61BM-PDBDTDPP体系具有大的开路电压(1.26 V), 相对小的激子分离内重组能(0.152 eV)和电荷复合内重组能(0.314 eV). (3) DBDTDPP聚合物的光生激子具有较高的稳定性, 能高效地传输到异质结界面上而不致中途分解. (4) 预测PC61BM- PDBDTDPP界面的电荷复合速率比激子分离速率小约6个数量级, 说明在异质结界面上, 激子具有很高的分离效率. 总之, 本文结果表明PDBDTDPP是一种非常有发展前景的有机太阳能电池电子给体材料, 值得实验上进一步合成及器件化研究.
-
-
[1]
Zhang, Q.-H. Ph.D. Dissertation, Zhejiang University, Hangzhou, 2006 (in Chinese). (张庆辉, 博士论文, 浙江大学, 杭州, 2006.)
-
[2]
Zhang, H.-L. Ph.D. Dissertation, Jilin University, Changchun, 2014 (in Chinese). (张海龙, 博士论文, 吉林大学, 长春, 2014.)
-
[3]
Liu, Z.; Xu, F.; Yan, D.-D. Acta Chim. Sinica 2014, 72, 171(in Chinese). (刘震, 徐丰, 严大东, 化学学报, 2014, 72, 171.)
-
[4]
Hoppe, H.; Sariciftci, N. S. J. Mater. Res. 2004, 19, 1924. doi: 10.1557/JMR.2004.0252
-
[5]
Brabec, C. J.; Sariciftci, N. S.; Hummelen, J. C. Adv. Mater. 2001, 11, 15.
-
[6]
Jorgensen, M.; Norrman, K.; Krebs, F. C. Sol. Energy Mater. Sol. Cells 2008, 92, 686. doi: 10.1016/j.solmat.2008.01.005
-
[7]
Thompson, B. C.; Frechet, J. M. J. Angew. Chem., Int. Ed. 2008, 47, 58. doi: 10.1002/(ISSN)1521-3773
-
[8]
Coakley, K. M.; McGehee, M. D. Chem. Mater. 2004, 16, 4533. doi: 10.1021/cm049654n
-
[9]
Bundgaard, E.; Krebs, F. C. Sol. Energy Mater. Sol. Cells 2007, 91, 954. doi: 10.1016/j.solmat.2007.01.015
-
[10]
You, J. B.; Dou, L. T.; Yoshimura, K.; Kato, T.; Ohya, K.; Moriarty, T.; Emery, K.; Chen, C.-C.; Gao, J.; Li, G.; Yang, Y. Nat. Commun. 2013, 4, 1446.
-
[11]
Li, N.; Baran, D.; Forberich, K.; Machui, F.; Ameri, T.; Turbiez, M.; Carrasco-Orozco, M.; Drees, M.; Facchetti, A.; Krebs, F. C.; Brabec, C. J. Energy Environ. Sci. 2013, 6, 3407. doi: 10.1039/c3ee42307g
-
[12]
You, J. B.; Chen, C.-C.; Hong, Z. R.; Yoshimura, K.; Ohya, K.; Xu, R.; Ye, S. L.; Gao, J.; Li, G.; Yang, Y. Adv. Mater. 2013, 25, 3973.
-
[13]
Peet, J.; Senatore, M. L.; Heeger, A. J.; Bazan, G. C. Adv. Mater. 2009, 21, 1521. doi: 10.1002/adma.v21:14/15
-
[14]
Scharber, M. C.; Mühlbacher, D.; Koppe, M.; Denk, P.; Waldauf, C.; Heeger, A. J.; Brabec, C. J. Adv. Mater. 2006, 18, 789. doi: 10.1002/(ISSN)1521-4095
-
[15]
Huo, L. J.; Hou, J. H.; Chen, H.-Y.; Zhang, S. Q.; Jiang, Y.; Chen, T. L.; Yang, Y. Macromolecules 2009, 42, 6564. doi: 10.1021/ma9012972
-
[16]
Sista, P.; Nguyen, H.; Murphy, J. W.; Hao, J.; Dei, D. K.; Palaniappan, K.; Servello, J.; Kularatne, R. S.; Gnade, B. E.; Xue, B.; Dastoor, P. C. M.; Biewer, C.; Stefan, M. C. Macromolecules 2010, 43, 7875. doi: 10.1021/ma101649u
-
[17]
Hou, J. H.; Chen, H. Y.; Zhang, S. Q.; Chen, R. I.; Yang, Y.; Wu, Y.; Li, G. J. Am. Chem. Soc. 2009, 131, 15586. doi: 10.1021/ja9064975
-
[18]
Huo, L. J.; Zhang, S. Q.; Guo, X.; Xu, F.; Li, Y. F.; Hou, J. H. Angew. Chem., Int. Ed. 2011, 50, 9697. doi: 10.1002/anie.201103313
-
[19]
Zhang, M. J.; Guo, X.; Zhang, S. Q.; Hou, J. H. Adv. Mater. 2014, 26, 1118. doi: 10.1002/adma.201304427
-
[20]
Bijleveld, J. C.; Zoombelt, A. P.; Mathijssen, S. G. J.; Wienk, M. M.; Turbiez, M.; de Leeuw, D. M.; Janssen, R. A. J. J. Am. Chem. Soc. 2009, 131, 16616. doi: 10.1021/ja907506r
-
[21]
Bronstein, H.; Chen, Z. Y.; Ashraf, R. S.; Zhang, W. M.; Du, J. P.; Durrant, J. R.; Tuladhar, P. S.; Song, K.; Watkins, S. E.; Geerts, Y.; Wienk, M. M.; Janssen, R. A. J.; Anthopoulos, T.; Sirringhaus, H.; Heeney, M.; McCulloch, I. J. Am. Chem. Soc. 2011, 133, 3272. doi: 10.1021/ja110619k
-
[22]
Hendriks, K. H.; Heintges, G. H. L.; Gevaerts, V. S.; Wienk, M. M.; Janssen, R. A. J. Angew. Chem. Int. Ed. 2013, 52, 8341. doi: 10.1002/anie.v52.32
-
[23]
Yi, Z. R.; Sun, X. N.; Zhao, Y.; Guo, Y. L.; Chen, X. G.; Qin, J. G.; Yu, G.; Liu, Y. Q. Chem. Mater. 2012, 24, 4350. doi: 10.1021/cm302341m
-
[24]
Fabiano, E.; Sala, F. D.; Cingolani, R.; Weimer, M.; Görling, A. J. Phys. Chem. A 2005, 109, 3078. doi: 10.1021/jp044974f
-
[25]
Sai, F.-C.; Chang, C.-C.; Liu, C.-L.; Chen, W.-C.; Jenekhe, S. A. Macromolecules 2005, 38, 1958. doi: 10.1021/ma048112o
-
[26]
Hutchison, G. R.; Ratner, M. A.; Marks, T. J. J. Am. Chem. Soc. 2005, 127, 2339. doi: 10.1021/ja0461421
-
[27]
Yanai, T. Chem. Phys. Lett. 2004, 393, 51.
-
[28]
Jorge, R. E.; Jorge, S. S.; Suave, R. N. Chirality 2015, 27, 23. doi: 10.1002/chir.22384
-
[29]
Vlček, A.; Záliš, S. Coord. Chem. Rev. 2007, 251, 258.
-
[30]
Franck, R. J. J. Phys. Chem. A 2013, 117, 4267. doi: 10.1021/jp3124154
-
[31]
Jacquemin, D.; Perpète, E. A.; Vydrov, O. A.; Scuseria, G. E.; Carlo, A. J. Chem. Phys. 2007, 127, 094102.
-
[32]
Perdew, J. P.; Burke, K.; Ernzerhof, M. Phys. Rev. Lett. 1997, 78, 1396.
-
[33]
Sun, L.; Bai, F. Q.; Zhao, Z. X.; Zhang, H. X. Sol. Energy Mater. Sol. Cells 2011, 95, 1800. doi: 10.1016/j.solmat.2011.02.003
-
[34]
Lu, T.; Chen, F. W. J. Comp. Chem. 2012, 33, 580. doi: 10.1002/jcc.v33.5
-
[35]
Lu, T.; Chen, F. W. J. Mol. Graph. Model. 2012, 38, 314. doi: 10.1016/j.jmgm.2012.07.004
-
[36]
Lu, T.; Chen, F. W. Acta Chim. Sinica. 2011, 69, 2393(in Chinese). (卢天, 陈飞武, 化学学报, 2011, 69, 2393.) http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract340458.shtml
-
[37]
Frisch, M. J.; Trucks, G. W.; Schlegel, H. B.; Scuseria, G. E.; Robb, M. A.; Cheeseman, J. R.; Scalmani, G.; Barone, V.; Mennucci, B.; Petersson, G. A.; Nakatsuji, H.; Caricato, M.; Li, X.; Hratchian, H. P.; Izmaylov, A. F.; Bloino, J.; Zheng, G.; Sonnenberg, J. L.; Hada, M.; Ehara, M.; Toyota, K.; Fukuda, R.; Hasegawa, J.; Ishida, M.; Nakajima, T.; Honda, Y.; Kitao, O.; Nakai, H.; Vreven, T.; Montgomery, J. A.; Peralta, J. E.; Ogliaro, F.; Bearpark, M.; Heyd, J. J.; Brothers, E.; Kudin, K. N.; Staroverov, V. N.; Keith, T.; Kobayashi, R.; Normand, J.; Raghavachari, K.; Rendell, A.; Burant, J. C.; Iyengar, S. S.; Tomasi, J.; Cossi, M.; Rega, N.; Millam, J. M.; Klene, M.; Knox, J. E.; Cross, J. B.; Bakken, V.; Adamo, C.; Jaramillo, J.; Gomperts, R.; Stratmann, R. E.; Yazyev, O.; Austin, A. J.; Cammi, R.; Pomelli, C.; Ochterski, J. W.; Martin, R. L.; Morokuma, K.; Zakrzewski, V. G.; Voth, G. A.; Salvador, P.; Dannenberg, J. J.; Dapprich, S.; Daniels, A. D.; Farkas, O.; Foresman, J. B.; Ortiz, J. V.; Cioslowski, J.; Fox, D. J. Gaussian 09, Revision D.01, Gaussian Inc., Wallingford, CT, 2010.
-
[38]
Gautam, P.; Maragani, R.; Misra, R. Tetrahedron. Lett. 2014, 55, 6827.
-
[39]
Demeter, D.; Rousseau, T.; Leriche, P.; Cauchy, T.; Po, R.; Roncali, J. Adv. Funct. Mater. 2011, 21, 4379. doi: 10.1002/adfm.201101508
-
[40]
Turbiez, M.; Frère, P.; Allain, M.; Videlot, C.; Ackermann, J.; Roncali, J. Chem-Eur. J. 2005, 11, 3742.
-
[41]
Hummelen, J. C.; Knight, B. W.; LePeq, F.; Wudl, F.; Yao, J.; Wilkins, C. L. J. Org. Chem. 1995, 60, 532. doi: 10.1021/jo00108a012
-
[42]
Xu, Z.; Chen, L.-M.; Chen, M.-H.; Li, G.; Yang, Y. Appl. Phys. Lett. 2009, 95, 013301.
-
[43]
Zheng, L. P.; Zhou, Q. M.; Deng, X. Y.; Yuan, M.; Yu, G.; Cao, Y. J. Phys. Chem. B 2004, 108, 11921. doi: 10.1021/jp048890i
-
[44]
Wang, X. M.; Guo, Y. L.; Xiao, Y.; Zhang, L.; Yu, G.; Liu, Y. Q. J. Mater. Chem. 2009, 19, 3258. doi: 10.1039/b823336e
-
[45]
Li, Y. Z.; Pullerits, T.; Zhao, M. Y.; Sun, M. T. J. Phys. Chem. C 2011, 115, 21865. doi: 10.1021/jp2040696
-
[46]
Rand, B. P.; Genoe, J.; Heremans, P.; Poortmans, J. Prog. Photovolt: Res. Appl. 2007, 15, 659. doi: 10.1002/(ISSN)1099-159X
-
[47]
Zhen, C.-G.; Becker, U.; Kieffer, J. J. Phys. Chem. A 2009, 113, 9707. doi: 10.1021/jp903796m
-
[48]
Nayak, P. K.; Periasamy, N. Org. Electron. 2009, 10, 1396.
-
[49]
Schwenn, P. E.; Burn, P. L.; Powell, B. J. Org. Electron. 2011, 12, 394. doi: 10.1016/j.orgel.2010.11.025
-
[50]
Shen, F. G.; Peng, A. D.; Chen, Y.; Dong, Y.; Jiang, Z. W.; Wang, Y. B.; Fu, H. B.; Yao, J. N. J. Phys. Chem. A 2008, 112, 2206. doi: 10.1021/jp076207x
-
[51]
Akaike, K.; Kanai, K.; Yoshida, H.; Tsutsumi, J.; Nishi, T.; Sato, N.; Ouchi, Y.; Seki, K. J. Appl. Phys. 2008, 104, 023710. doi: 10.1063/1.2957588
-
[52]
Guan, Z.-L.; Kim, J. B.; Wang, H.; Jaye, C.; Fischer, D. A.; Loo, Y.-L.; Kahn, A. Org. Electron. 2010, 11, 1779.
-
[53]
Kanai, K.; Akaike, K.; Koyasu, K.; Sakai, K.; Nishi, T.; Kamizuru, Y.; Nishi, T.; Ouchi, Y.; Seki, K. Appl. Phys. A: Mater. Sci. Process. 2009, 95, 309. doi: 10.1007/s00339-008-5021-1
-
[54]
Zang, D.-Y.; So, F. F.; Forrest, S. R. Appl. Phys. Lett. 1991, 59, 823. doi: 10.1063/1.105274
-
[55]
Brocks, G.; van den Brink, J.; Morpurgo, A. F. Phys. Rev. Lett. 2004, 93, 146405. doi: 10.1103/PhysRevLett.93.146405
-
[56]
Mossotti, O. F. Memorie Mat. Fis. Modena. 1985, 24, 49.
-
[57]
Mihailetchi, V. D.; van Duren, J. K. J.; Blom, P. W. M.; Hummelen, J. C.; Janssen, R. A. J.; Kroon, J. M.; Rispens, M. T.; Verhees, W. J. H.; Wienk M. M. Adv. Funct. Mater. 2003, 13, 43. doi: 10.1002/adfm.200390004
-
[58]
Malagoli, M.; Brédas, J. L. Chem. Phys. Lett. 2000, 327, 13. doi: 10.1016/S0009-2614(00)00757-0
-
[59]
Lemaur, V.; da Silva Filho, D. A.; Coropceanu, V.; Lehmann, M.; Geerts, Y.; Piris, J.; Debije, M. G.; van de Craats, A. M.; Senthilkumar, K.; Siebbeles, L. D. A.; Warman, J. M.; Brédas, J.-L.; Cornil, J. J. Am. Chem. Soc. 2004, 126, 3271. doi: 10.1021/ja0390956
-
[60]
Lemaur, V.; Steel, M.; Beljonne, D.; Brédas, J.-L.; Cornil, J. J. Am. Chem. Soc. 2005, 127, 6077. doi: 10.1021/ja042390l
-
[61]
Marcus, R. A. J. Chem. Phys. 1965, 43, 679. doi: 10.1063/1.1696792
-
[62]
Imahori, H.; Tkachenko, N. V.; Vehmanen, V.; Tamaki, K.; Lemmetyinen, H.; Sakata, Y.; Fukuzumi, S. J. Phys. Chem. A 2001, 105, 1750. doi: 10.1021/jp003207n
-
[63]
D'Souza, F.; Chitta, R.; Ohkubo, K.; Tasior, M.; Subbaiyan, N. K.; Zandler, M. E.; Rogacki, M. K.; Gryko, D. T.; Fukuzumi, S. J. Am. Chem. Soc. 2008, 130, 14263. doi: 10.1021/ja804665y
-
[64]
Coropceanu, V.; Cornil, J.; da Silva Filho, D. A.; Olivier, Y.; Silbey, R.; Brédas, J.-L. Chem. Rev. 2007, 107, 926.
-
[65]
Brédas, J.-L.; Beljonne, D.; Coropceanu, V.; Cornil, J. Chem. Rev. 2004, 104, 4971.
-
[66]
Marcus, R. A. Rev. Mod. Phys. 1993, 65, 599. doi: 10.1103/RevModPhys.65.599
-
[67]
Hush, N. S. J. Chem. Phys. 1958, 28, 962. doi: 10.1063/1.1744305
-
[68]
Yang, Y. M.; Wang, X. H.; Yin, S. W. Sci. China-Chem. 2010, 40, 501(in Chinese). (杨永梅, 王新辉, 尹世伟, 中国科学: 化学, 2010, 40, 501.)
-
[69]
Yang, Y.-M.; Yin, S.-W.; Li, L.-L.; Yang, J.-Y. Acta Chim. Sinica 2011, 69, 1991(in Chinese). (杨永梅, 尹世伟, 李兰兰, 杨家瑜, 化学学报, 2011, 69, 1991.)
-
[70]
Yang, X. D.; Li, Q. K.; Shuai, Z. G. Nanotechnology 2007, 18, 424029. doi: 10.1088/0957-4484/18/42/424029
-
[71]
Yang, X. D.; Wang, L. J.; Wang, C. L.; Long, W.; Shuai, Z. G. Chem. Mater. 2008, 20, 3205. doi: 10.1021/cm8002172
-
[72]
Wen, S.-H.; Deng, W.-Q.; Han, K.-L. Phys. Chem. Chem. Phys. 2010, 12, 9267.
-
[73]
Nan, G. J.; Li, Z. S. Org. Electron. 2012, 13, 1229. doi: 10.1016/j.orgel.2012.03.033
-
[74]
Li, H. X.; Wang, X. F.; Li, Z. F. Chin. Sci. Bull. 2012, 57, 2000(in Chinese). (李会学, 王晓峰, 李志锋, 科学通报, 2012, 57, 2000.)
-
[75]
Yin, S. W.; Li, L. L.; Yang, Y. M.; Reimers, J. R. J. Phys. Chem. C 2012, 116, 14826. doi: 10.1021/jp303724r
-
[76]
Liu, T.; Cheung, D. L.; Troisi, A. Phys. Chem. Chem. Phys. 2011, 13, 21461. doi: 10.1039/c1cp23084k
-
[1]
-

图 2 部分给体低聚物、给体-受体复合物的总态密度和局部态密度
Figure 2 Total densities of states (TDOS) and partial densities of states (PDOS) of some DBDTDPP oligomers and D-A complexes

图 3 PC61BM-DBDTDPP1复合物的HOMO(左)和LUMO(右)示意图
Figure 3 HOMO (left) and LUMO (right) of PC61BM-DBDTDPP1

图 4 给体低聚物、给体-受体复合物的吸收光谱
Figure 4 Simulated absorption spectra of three DBDTDPP oligomers and D-A complexes

图 5 DBDTDPP1(左)和PC61BM(右)最强激发态电荷差分密度(天蓝色和亮灰色分别表示空穴和电子)
Figure 5 Charge difference densities of DBDTDPP1 (left) and PC61BM (right) in their strongest single-excited state (The blue and the light gray stand for holes and electrons, respectively)

图 6 ΔG和ΔEcoul与聚合度(1/n)的关系
Figure 6 Evolutions of ΔG for exciton dissociation (ΔGdis), charge recombination (ΔGrec), and of Coulombic attraction term (ΔEcoul) as a function of the polymerization degree (1/n)
表 1 给体低聚物DBDTDPPn前线分子轨道能级及能隙(eV)
Table 1. Frontier molecular orbital levels and gaps (eV) of DBDTDPPn
n=1 n=2 n=3 n=∞ EHOMO ELUMO Eg EHOMO ELUMO Eg EHOMO ELUMO Eg EHOMO ELUMO Eg -6.06 -1.62 4.44 -5.97 -1.78 4.19 -5.92 -1.86 4.06 -5.86 -1.97 3.89  下载: 导出CSV
表 2 给体-受体复合物电荷传输积分VDA, 总重组能λ, Gibbs自由能改变值ΔG以及激子分离和电荷复合速率常数k
Table 2. Charge transfer integral VDA, total reorganization energy λ, Gibbs free energy change of the reaction ΔG, and the rate constants k of exciton-dissociation and charge-recombination
PC61BM-DBDTDPPn |VDA|/eV λ/eV -DG/eV k/s-1 Exciton dissociation n=1 0.057 0.456 1.119 7.779×10⁹ n=2 0.086 0.397 0.898 1.975×10¹⁴ n=3 0.073 0.356 0.586 3.620×10¹³ n=∞ 0.073a 0.317b 0.430b 1.073×10¹⁴ Charge recombination n=1 0.215 0.605 1.014 6.992×10¹³ n=2 0.054 0.570 1.041 1.482×10¹² n=3 0.084 0.504 1.305 7.776×10⁸ n=∞ 0.084a 0.479b 1.305a 1.797×10⁸ a These values are equal to those in PC61BM-DBDTDPP3 complex. b These values are obtained by the linear regression analysis.
下载: 导出CSV
-


 扫一扫看文章
计量
- PDF下载量: 0
- 文章访问数: 3238
- HTML全文浏览量: 674
 下载: