 图 1
M13团簇模型
Figure 1.
Model of M13 cluster
引用本文:
蒋军辉, 曹勇勇, 倪哲明, 张连阳. 噻吩在Au13和Pt13团簇上加氢脱硫的反应机理比较[J]. 燃料化学学报,
2016, 44(8): 961-969.

Citation: JIANG Jun-hui, CAO Yong-yong, NI Zhe-ming, ZHANG Lian-yang. Comparison of reaction mechanism of thiophene hydrodesulfurization on Au13 and Pt13 clusters[J]. Journal of Fuel Chemistry and Technology, 2016, 44(8): 961-969.
Citation: JIANG Jun-hui, CAO Yong-yong, NI Zhe-ming, ZHANG Lian-yang. Comparison of reaction mechanism of thiophene hydrodesulfurization on Au13 and Pt13 clusters[J]. Journal of Fuel Chemistry and Technology, 2016, 44(8): 961-969.
噻吩在Au13和Pt13团簇上加氢脱硫的反应机理比较
摘要:
采用密度泛函理论研究了噻吩在立方正八面体的M13(M=Au、Pt)团簇上的吸附和加氢脱硫行为。结果表明,噻吩以环吸附于Au13上的Hol-tri位或Pt13上的Hol-quadr位时最稳定,且Pt13上的吸附稳定性更高。在M13催化体系中,按间接加氢脱硫机理,反应可能依顺式加氢的方式进行;其中,C-S键断裂开环所需的活化能最高,是反应的限速步骤;按直接加氢脱硫机理,HS加氢所需活化能最高,是反应的限速步骤。同时该机理总体所需活化能较间接加氢脱硫机理更低,是更为合理的脱硫机理。噻吩加氢脱硫过程中,Au13体系为放热反应,而Pt13体系为吸热反应,并且Au13体系加氢所需活化能更低;因此,Au13更有利于噻吩加氢脱硫反应的进行。
English
Comparison of reaction mechanism of thiophene hydrodesulfurization on Au13 and Pt13 clusters
Abstract:
The behaviors of thiophene adsorption and hydrodesulfurization on cubic octahedral M13 (M=Au, Pt) clusters were investigated by density functional theory. The results show that the adsorption energy of thiophene on Pt13 is higher than that on Au13; on the Au13 cluster, the Hol-tri site is most stable for the thiophene adsorption with ring, whereas on the Pt13 cluster, the Hol-quadr site is most stable. By the indirect desulfurization mechanism, the desulfurization is achieved probably via the cis-hydrogenation; the removal of C-S is the rate-determining step. By the direct desulfurization mechanism, the HS hydrogenation turns to be the rate-determining step. The desulfurization is most likely via the direct desulfurization mechanism, which exhibits much lower activation energy than the indirect desulfurization mechanism. The energy change for thiophene desulfurization on the Au13 cluster is exothermic, whereas on the Pt13 cluster it is endothermic; as a result, the hydrodesulfurization on Au13 is much easier than that on Pt13.
-
Key words:
- thiophene
- / hydrodesulfurization
- / adsorption
- / Au13 cluster
- / Pt13 cluster
- / density functional theory
-
近年来,随着世界各国环保法规的日益完善,对燃油当中芳香烃以及硫含量要求变得越来越严格,但是当前炼油行业却面临着燃油日趋重质化和劣质化的问题。因此,燃油当中的芳香烃以及硫的脱除已成为炼油行业所面对的巨大挑战[1-4]。
针对燃油精制中存在的问题,设计能够同时催化芳香烃加氢以及含硫有机物加氢脱硫的双功能催化剂已成为提高油品精制的经济以及环保效应的关键。研究表明,Au和Pt催化剂是一类高效金属催化剂,并在芳香烃催化加氢领域被广泛使用。Shan等[5]研究表明,Au/ZrO2能够高选择性地催化氯代硝基苯加氢。Corma等[6]报道了Au/TiO2能够选择性催化一系列带有有机官能团的硝基苯加氢。Li等[7]发现,Pt/TiO2@SBA-15用于催化苯甲醛、硝基苯及其他不饱和化合物加氢的性能优于Pt/TiO2。Ramos-Fernandez等[8]制备的负载在含有磷钨酸的氨基MIL-101(Al) 载体上的Pt催化剂具有较高的催化甲苯加氢性能。然而,对于Au、Pt催化剂加氢脱硫性能的探索和研究报道较少,成为实现Au、Pt双功能催化剂设计的难点[9, 10]。基于此,研究对Au、Pt催化剂加氢脱硫性能进行了理论研究。
目前,理论模拟研究大多数采用周期性平板模型。Zhu等[11]研究了甲硫醇在Pt (111) 面上的脱硫过程,结果表明,脱硫发生在CH3S上。倪哲明等[12]计算了噻吩在Au (111) 面上加氢脱硫反应,发现噻吩加氢最可能按照异构脱硫机理进行。但是该类模型存在周期性易被破坏,无法描述特定空间催化剂大小等缺点[13]。而团簇模型因其结构的特殊性、体积小、空间自由度大和催化活性稳定等优点,能够较好的克服这些缺点。Imada等[14]研究了Au团簇及块状Au对于烯烃类物质催化加氢速率的影响,结果表明,单层Au团簇的催化作用效果更好。Buchwalter等[15]研究表明,Pt团簇是一种优秀的加氢催化剂。文献[16]指出,13个原子是构成稳定闭壳层团簇的最少原子数,并且发现M13(M=Au、Pt) 团簇具有较好的催化活性以及较快的催化反应速率[10]。
噻吩作为燃油当中的主要含硫物质,降低其在燃油当中的含量是有效降低硫排放的重要途径之一[17],但噻吩在M13上的加氢脱硫理论及实验研究报道极少。基于此,研究采用密度泛函理论对其吸附以及加氢机理进行了理论研究。通过构建噻吩具有代表性的吸附构型,计算得到了吸附能、反应热及活化能等数据,并比较了其在M13上的加氢脱硫过程,确定了噻吩在M13上的最佳反应路径和控速步骤,为实验研究噻吩在M13上的加氢脱硫提供理论依据。
1 计算模型和方法
研究采用广义梯度积分和Perdew-Burke-Ernzerhof泛函相结合 (GGA-PBE)[18]的密度泛函理论方法 (DFT)[19, 20],在Materials Studio 5.5软件包中使用Dmol3程序包来完成计算。金属Au和Pt原子内层电子选用有效核势赝势 (ECP) 代替,价电子波函数采用双数值基加轨道极化函数 (DNP) 展开。Brillouinzone积分的k点选Monkhorst-Pack自动生成法,网格参数设为Medium,Methfessel-Paxton smearing设置为13.1 kJ/mol。计算过程中由于自旋极化对吸附构型的影响很小,因此,未限制电子自旋[21]。结构优化收敛判据为:能量差异小于4.8×10-2 kJ/mol,原子位移小于5.0×10-4 nm,每个原子上的力小于9.6 kJ/(mol·nm)。运用上述方法对反应物和产物进行结构优化,将得到的优化结构分别作为反应的初态和终态,运用线性同步变换 (LST) 和二次协同变换 (QST) 相结合的办法对各基元反应进行过渡态搜索[22],同时利用振动频率分析确认优化结构为过渡态且只有一个虚频。
Guliamov等[23]认为,含有13个金属原子的团簇稳定构型可能为正二十面体 (Ih) 或立方正八面体 (Oh)。研究通过计算相应结构的体系能量得到:具有Oh构型的M13稳定性更好,该结果与文献[24, 25]相符。图 1为优化后M13(Oh) 的结构图。该模型上存在四种基本吸附位:顶位 (Top)、桥位 (Bridge)、三边空穴位 (Hol-tri) 以及四边空穴位 (Hol-quadr)。优化后,Au13的Au-Au键以及Pt13的Pt-Pt键的平均键长分别为0.290 7和0.277 4 nm,此结果与文献值[23, 26]相吻合,进一步说明了该计算方法的可靠性。
图 1
M13团簇模型
Figure 1.
Model of M13 cluster
2 结果与讨论
2.1 噻吩在M13上的吸附
本课题组以及其他相关文献[12, 27]已指出,噻吩平行吸附较垂直吸附更稳定。因此,研究在平行吸附的基础上,探讨了噻吩在M13上四种基本吸附位的吸附构型,一共4×2种构型。并根据吸附前后体系中各物质总能量的变化即吸附能 (Eads) 来判断体系的稳定性,其中,Eads越负表示吸附能力越强,体系越稳定。现依据计算模型将Eads定义为:
式中,EThiophene/M表示噻吩分子吸附后体系的总能量,EThiophene表示吸附前噻吩分子的能量,EM表示M13的总能量。计算结果见表 1。
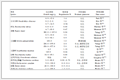 表 1
噻吩在M13上的吸附能
Table 1.
Adsorption energies of thiophene on M13
表 1 噻吩在M13上的吸附能
Table 1. Adsorption energies of thiophene on M13由表 1可知,Au13吸附模型中,不同吸附模型的吸附能大小均匀,在 (-66.6)-(-89.9) kJ/mol,当噻吩初始以环吸附于Hol-tri位时其吸附能最大,为-89.9 kJ/mol,且大于Au (111) 平面上的吸附能 (-55.9 kJ/mol)[12];Pt13吸附模型中,不同吸附模型的吸附能相差较大,从-98.5 kJ/mol到-300.0 kJ/mol不等,当噻吩初始以环吸附于Hol-quadr位时其吸附能最大,为-300.0 kJ/mol,且大于Pt (111) 平面上的吸附能 (-115.8 kJ/mol)[28];在同一吸附位,Pt13吸附模型比Au13吸附模型更稳定,这可能由于Pt13吸附模型比Au13吸附模型的电子转移更加明显以及具有更低的态密度能量,最终使得噻吩在Pt13上的吸附力更强[28]。图 2为优化后的噻吩结构以及噻吩在Au13和Pt13上的稳定吸附构型。
 图 2
噻吩在M13上的稳定吸附构型
Figure 2.
Most stable adsorption configurations of thiophene adsorbed on M13
表 2为噻吩在M13上的最佳吸附构型的吸附能和结构参数。由表 2可知,吸附后噻吩环中各键键长均增大,且Pt13上的噻吩键长变化大于Au13,说明Pt13对噻吩的吸附能力更强。其中, C-S键 (d1、d5) 形变程度最大,说明噻吩的α-C最可能先受到H的进攻,从而发生加氢脱硫反应。
表 2
噻吩在M13上稳定吸附构型的吸附能和结构参数
Table 2.
Adsorption energies and structure parameters of thiophene on M13
Thiophene/Au13 -89.9 0.183 5 0.145 2 0.137 5 0.145 1 0.183 0 Thiophene/Pt13 -300.0 0.186 8 0.148 2 0.143 8 0.148 2 0.187 0 Δd/(Au13) - 0.010 6 0.007 6 -0.004 9 0.007 5 0.010 1 表 2 噻吩在M13上稳定吸附构型的吸附能和结构参数
Table 2. Adsorption energies and structure parameters of thiophene on M13Mulliken电荷布居分析是一种基于轨道分布能够间接讨论分子吸附作用强弱的方法。表 3为最稳定吸附构型的电荷布居数。由表 3可知,当噻吩分子吸附于M13上时,分别有0.537 e和0.920 e的电子由噻吩向Au13和Pt13发生转移。由于Pt13上转移的电子更多,因此,其对噻吩的吸附能力更强,此结论与吸附能分析的结果一致。
表 3
噻吩在M13上的稳定吸附构型的Mulliken电荷布居
Table 3.
Mulliken charges of thiophene at preferential advantage adsorption site on M13
表 3 噻吩在M13上的稳定吸附构型的Mulliken电荷布居
Table 3. Mulliken charges of thiophene at preferential advantage adsorption site on M13为了对噻吩在M13上的吸附有更加直观的分析,研究进一步计算了最稳定吸附构型的差分电荷密度,具体见图 3,其中,色彩区域大小及深浅度表示得失电子数情况。由图 3可知,Pt13以及被吸附的噻吩分子周围的颜色区域及深度都明显大于Au13以及被吸附的噻吩分子,这进一步说明了Pt13对噻吩的吸附能力大于Au13。
 图 3
噻吩在M13上稳定吸附构型的差分电荷密度
Figure 3.
Charge density difference of thiophene at preferential adsorption site on M13
2.2 噻吩在M13表面的加氢脱硫反应过程
根据已有的研究结果[12, 17, 28, 29],噻吩加氢脱硫可以分为两类:一类是噻吩直接加氢脱硫形成丁二烯和硫;另一类是间接加氢脱硫,噻吩先加氢形成四氢噻吩,然后脱硫形成正丁烷和硫。在较高的H覆盖度下,脱离下来的硫容易进一步加氢形成硫化氢。根据加氢位置对脱硫反应难易程度的影响,提出了如图 4所示的间接加氢脱硫 (A-E) 和直接加氢脱硫 (F) 两大类共六种可能的反应机理。
 图 4
噻吩加氢脱硫的不同反应路径
Figure 4.
Different reaction pathways for the hydrodesulfurization of thiophene
为了确定最佳的反应机理,将六种反应机理中的反应物和产物进行结构优化,并分别将优化构型作为反应的初态 (IS) 和终态 (FS),进行过渡态 (TS) 搜索。表 4和表 5分别列出了M13上间接脱硫和直接脱硫的各主要反应的活化能Ea和反应能量变化ΔE。
表 4
间接脱硫各反应在M13上的活化能和反应能量变化
Table 4.
Activation barriers and reaction energy of indirect desulfurization reaction on M13
(1) C4H4S α-C4H5S -33.7 16.0 C4H4S α-C4H5S 135.0 138.8 (2) C4H4S β-C4H5S -75.6 129.2 C4H4S β-C4H5S 44.2 138.1 (3) α-C4H5S α, α-C4H6S -34.6 100.8 β-C4H5S β, α-C4H6S 81.7 116.8 (4) α-C4H5S α, β-C4H6S -38.8 99.7 - - - - (5) α, β-C4H6S α, β, α-C4H7S -68.5 48.6 β, α-C4H6S β, α, α-C4H7S 18.6 166.0 (6) α, β-C4H6S α, β, β-C4H7S 25.1 33.1 β, α-C4H6S β, α, β-C4H7S 12.8 126.2 (7) α, β, β-C4H7S C4H8S -155.6 96.1 β, α, β-C4H7S C4H8S 68.2 123.9 (8) C4H8S C4H9S -9.0 227.9 C4H8S C4H9S 40.9 220.4 (9) C4H9S C4H10+S -148.0 111.5 C4H9S C4H10+S -20.6 149.7 (10) S HS 44.2 46.6 S HS 81.9 104.2 表 4 间接脱硫各反应在M13上的活化能和反应能量变化
Table 4. Activation barriers and reaction energy of indirect desulfurization reaction on M13
表 5
直接脱硫各反应在M13上的活化能和反应能量变化
Table 5.
Activation barriers and reaction energy of direct desulfurization reaction on M13
(2′) C4H5S+H→C4H6+S -5.3 22.2 -190.8 137.1 (3′) C4H6+S+H→C4H6+HS -16.6 45.9 9.0 19.8 表 5 直接脱硫各反应在M13上的活化能和反应能量变化
Table 5. Activation barriers and reaction energy of direct desulfurization reaction on M13噻吩催化加氢脱硫反应首先是H2吸附于催化剂M13团簇上,进而H-H键断裂生成H原子,噻吩与H原子共吸附于催化剂表面,最终发生反应。由表 4可知,在Au13上,H2解离放出12.4 kJ/mol的热量,Ea为69.8 kJ/mol;在Pt13上,H2解离放出99.6 kJ/mol的热量,Ea为5.0 kJ/mol。
2.2.3 M13上的直接加氢脱硫
M13上的直接加氢脱硫机理对应机理F。H原子直接进攻噻吩的α-C,导致C-S键直接断裂,生成丁二烯和硫。下面将反应过程分为四个步骤进行讨论。
第一步加氢为表 5中反应 (1′) C4H4S+H→C4H5S:在Au13上,该反应放出88.8 kJ/mol的热量,Ea为54.7 kJ/mol;在Pt13上,该反应吸收92.2 kJ/mol的热量,Ea为151.4 kJ/mol;第二步加氢为反应 (2′) C4H5S+H→C4H6+S:在Au13上,该反应放出5.3 kJ/mol的热量,Ea为22.2 kJ/mol;在Pt13上,该反应放出190.8 kJ/mol的热量,Ea为137.1 kJ/mol。
C-S键断裂后,脱离下来的S可进一步发生以下反应:第三步加氢反应 (3′) C4H6+S+H→C4H6+HS:在Au13上,该反应放出16.6 kJ/mol的热量,Ea为45.9 kJ/mol;在Pt13上,该反应吸收9.0 kJ/mol的热量,Ea为19.8 kJ/mol;第四步加氢反应 (4′) C4H6+HS+H→C4H6+H2S:在Au13上,该反应放出18.5 kJ/mol的热量,Ea为82.9 kJ/mol;在Pt13上,该反应吸收150.5 kJ/mol的热量,Ea为154.8 kJ/mol。
图 8为机理F各反应步骤在M13上的能量变化图。从图 8可知,在Au13上第四步反应所需活化能最高,为82.9 kJ/mol,且总反应为放热反应,降低温度有利于反应转化率的提高;在Pt13上第四步反应所需活化能最高,为154.8 kJ/mol,且总反应为吸热反应,升高温度有利于提高反应的转化率。因此,第四步加氢反应为机理F的限速步骤。
 图 8
机理F各反应在M13上能量变化示意图
Figure 8.
Energy change for the reactions of mechanism F on M13
图 9为机理F各反应中间体在M13上的几何结构变化,进一步描述了该反应机理的进行过程。由图 9可知,环分子发生扭曲,环上原子发生倾斜,环分子不断的向最优吸附位靠拢。这一系列的构型变化均引起空间位阻降低,使得H原子更容易接近α-C以及S原子,最终形成相对应的化学键。
 图 9
机理F各反应物在M13上结构变化示意图
Figure 9.
Structure change for the reactants of mechanism F on M13
2.2.2 Pt13上的间接加氢脱硫
Pt13上的间接加氢脱硫反应可分为机理A-E,其主要区别在于初始加氢位置的不同。下面将反应过程分为八个步骤,并对各机理进行了比较。
由表 4可知,C4H4S加氢可能按照反应 (1) 生成α-C4H5S或反应 (2) 生成β-C4H5S。其中,反应 (1) 吸收135.0 kJ/mol的热量,Ea为138.8 kJ/mol。反应 (2) 吸收44.2 kJ/mol的热量,Ea为138.1 kJ/mol。比较反应 (1) 和 (2) 可得:反应 (2) 比反应 (1) 活化能低0.7 kJ/mol,而且反应 (2) 所需吸收的热量比反应 (1) 低90.8 kJ/mol,更利于反应的发生,即第一步引入的H更易与C4H4S中的β位结合。因此,反应易按照反应 (2) 进行。
β-C4H5S加氢按照反应 (3) 生成β, α-C4H6S,该反应吸收81.7 kJ/mol的热量,Ea为116.8 kJ/mol。
β, α-C4H6S加氢可能按照反应 (5) 生成β, α, α-C4H7S或反应 (6) 生成β, α, β-C4H7S。其中,反应 (5) 吸收18.6 kJ/mol的热量,Ea为166.0 kJ/mol。反应 (6) 吸收12.8 kJ/mol的热量,Ea为126.2 kJ/mol。比较反应 (5) 和 (6) 可得:反应 (6) 比反应 (5) 吸收的热量小5.8 kJ/mol,且反应 (6) 所需活化能较反应 (5) 小39.8 kJ/mol。因此,反应易按照反应 (6) 进行。β, α, β-C4H7S的进一步加氢脱硫可分为以下三步反应:反应 (7) 生成C4H8S,该反应吸收68.2 kJ/mol的热量,Ea为123.9 kJ/mol;反应 (8) 生成C4H9S,该反应吸收40.9 kJ/mol的热量,Ea为220.4 kJ/mol;反应 (9) 生成C4H10+S,该反应放出20.6 kJ/mol的热量,Ea为149.7 kJ/mol。
C-S键断裂后,脱离下来的S可进一步发生以下两步反应:反应 (10) 生成HS,该反应吸收81.9 kJ/mol的热量,Ea为104.2 kJ/mol;反应 (11) 生成H2S,该反应吸收150.7 kJ/mol的热量,Ea为166.6 kJ/mol。
综上所述,在Pt13上间接加氢脱硫反应按照机理D进行的可能性最大,具体反应步骤如下:C4H4S→β-C4H5S→α, β-C4H6S→α, β, α-C4H7S→C4H8S→C4H9S→ C4H10+S→C4H10+ HS→C4H10+H2S。由图 5可得,机理D各反应步骤在Pt13上的能量变化:噻吩间接脱硫为强吸热反应,其表观活化能相比Au13体系更大,升高温度有利于反应的正向进行,其中,C-S键断裂开环所需的活化能最高,是反应的限速步骤。
图 7为机理D各反应中间体在Pt13上的结构变化,进一步描述了该反应机理进行的过程。由图 7可知,环中C原子和H原子发生倾斜,环分子发生扭曲,其吸附位不断改变。这一系列的构型变化均使得空间位阻降低,H原子更容易与C原子及S原子形成相对应的化学键。
 图 7
机理D各反应物在Pt13上结构变化示意图
Figure 7.
Structure change for the reactants of mechanism D on Pt13
2.2.1 Au13上的间接加氢脱硫
Au13上的间接加氢脱硫反应机理可分为机理A-E,其主要区别在于初始加氢位置的不同。下面将反应过程分为八个步骤,并对各机理进行了比较。
C4H4S加氢可能按照表 4中反应 (1) 生成α-C4H5S或反应 (2) 生成β-C4H5S。其中,反应 (1) 放出33.7 kJ/mol的热量,Ea为16.0 kJ/mol。反应 (2) 放出75.6 kJ/mol的热量,Ea为129.2 kJ/mol。比较反应 (1) 和 (2) 可得,反应 (1) 与 (2) 均为放热反应,反应 (1) 所需的活化能比反应 (2) 低113.2 kJ/mol,即第一步引入的游离态的H更易与C4H4S中的α位结合,这与吸附能分析结果相一致。因此,反应更易按照反应 (1) 进行。
α-C4H5S加氢可能按照反应 (3) 生成α, α-C4H6S或反应 (4) 生成α, β-C4H6S。其中, 反应 (3) 放出34.6 kJ/mol的热量,Ea为100.8 kJ/mol。反应 (4) 放出38.8 kJ/mol的热量,Ea为99.7 kJ/mol。比较反应 (3) 和 (4) 可得,反应 (3) 与 (4) 均为放热反应,反应 (4) 所需的活化能比反应 (3) 低1.1 kJ/mol,即引入的游离态的H更易与α-C4H5S的β位结合。因此,反应易按照反应 (4) 进行。
α, β-C4H6S加氢可能按照反应 (5) 生成α, β, α-C4H7S或反应 (6) 生成α, β, β-C4H7S。其中, 反应 (5) 放出68.5 kJ/mol的热量,Ea为48.6 kJ/mol。反应 (6) 吸收25.1 kJ/mol的热量,Ea为33.1 kJ/mol。比较反应 (5) 和 (6) 可得,反应 (5) 为放热反应,反应 (6) 为吸热反应,但反应 (6) 所需活化能比反应 (5) 低15.5 kJ/mol,即所需克服的能垒更小。因此,反应 (6) 比反应 (5) 更容易进行,反应易按照反应 (6) 进行。
α, β, β-C4H7S的进一步加氢脱硫可分为以下三步反应:反应 (7) 生成C4H8S,该反应放出155.6 kJ/mol的热量,Ea为96.1 kJ/mol;反应 (8) 生成C4H9S,该反应放出9.0 kJ/mol的热量,Ea为227.9 kJ/mol;反应 (9) 生成C4H10+S,该反应放出148.0 kJ/mol的热量,Ea为111.5 kJ/mol。
在较高的H覆盖度下,S的进一步加氢可分为以下两步反应:反应 (10) 生成HS,该反应吸收44.2 kJ/mol的热量,Ea为46.6 kJ/mol;反应 (11) 生成H2S,该反应吸收43.2 kJ/mol的热量,Ea为80.3 kJ/mol。
综上所述,在Au13上间接加氢脱硫反应按照机理C进行的可能性最大,具体反应步骤如下:C4H4S→α-C4H5S→α, β-C4H6S→α, β, α-C4H7S→C4H8S→C4H9S→ C4H10+S→C4H10+ HS→C4H10+H2S。图 5为机理C在Au13上以及机理D在Pt13上各反应的能量变化示意图,由图 5可得,机理C各反应步骤在Au13上的能量变化:噻吩间接脱硫为放热反应,降低温度有利于反应转化率的提高,其中,C-S键断裂开环所需的活化能最高,是反应的限速步骤。
 图 5
机理C在Au13上以及机理D在Pt13上各反应的能量变化示意图
Figure 5.
Energy change for reactions of mechanism C on Au13 and mechanism D on Pt13
图 6为机理C各反应中间体在Au13上的几何结构变化,进一步描述了该反应机理进行的过程。由图 6可知,环中C原子和H原子发生倾斜,环分子的吸附位不断改变。这一系列的构型变化均使得空间位阻降低,H原子更容易靠近C原子或者S原子,最终形成相对应的化学键。
 图 6
机理C各反应物在Au13上结构变化示意图
Figure 6.
Structure change for the reactants of mechanism C on Au13
2.2.4 噻吩加氢脱硫机理
间接加氢脱硫机理表明,在Au13上的最优机理为机理C,其中,C-S键断裂开环所需的活化能最高为227.9 kJ/mol,是反应的限速步骤;在Pt13上的最优机理为机理D,其中, C-S键断裂开环所需的活化能最高为220.4 kJ/mol,是反应的限速步骤。两者相比较,它们所需最高活化能接近。但从反应热来看,机理C放出272.6 kJ/mol的热量,机理D吸收459.8 kJ/mol的热量。因此,对于噻吩间接加氢脱硫,Au13比Pt13具有更加优良的加氢脱硫催化效果,具体步骤为:C4H4S→α-C4H5S→α, β-C4H6S→α, β, α-C4H7S→C4H8S→C4H9S→C4H10+S→C4H10+ HS→C4H10+H2S。
直接加氢脱硫机理表明,在Au13上所需最高活化能为82.9 kJ/mol,且为放热反应,降低温度有利于反应转化率的提高;在Pt13上所需最高活化能为154.8 kJ/mol,且为吸热反应,升高温度有利于反应的正向进行。因此,对于噻吩直接加氢脱硫,Au13比Pt13具有更优良的加氢脱硫催化性能。
相比较M13上的间接加氢脱硫以及直接加氢脱硫机理,由于直接加氢脱硫机理所需的最高活化能 (Ea (Au max)=82.9 kJ/mol,Ea (Pt max)=154.8 kJ/mol) 都比间接加氢脱硫机理 (Ea (Au max)=227.9 kJ/mol,Ea (Pt max)=220.4 kJ/mol) 低。因此,对于噻吩在M13上的加氢脱硫,反应最可能按照直接加氢脱硫进行。
3 结论
在Au13上,噻吩初始以环吸附于Hol-tri位时最稳定,吸附能为-89.9 kJ/mol;在Pt13上,噻吩初始以环吸附于Hol-quadr位时最稳定,吸附能为-300.0 kJ/mol。相比较Au13和Pt13吸附体系,Pt13吸附体系更加稳定,表现为较强的化学吸附。且与M(111) 面相比较,噻吩在M13上的吸附稳定性更高。噻吩在M13上的间接加氢脱硫机理表明,反应最可能按照顺式加氢进行,其中, C-S键断裂开环所需的活化能最高,为反应的限速步骤。对于Au13体系,反应最可能按照机理C进行;对于Pt13体系,反应最可能按照机理D进行。噻吩在M13上的直接加氢脱硫机理 (机理F) 表明,HS加氢所需的活化能最高,为反应的限速步骤。相比较两大类脱硫机理,直接加氢脱硫因其所需活化能更低,因此,反应最可能按照直接加氢脱硫进行。对于Au13和Pt13催化体系,由于Au13体系的活化能小于等于Pt13体系的活化能,并且Au13加氢脱硫体系为放热反应,而Pt13体系为吸热反应,因此,Au13比Pt13具有更优良的催化加氢脱硫能力。
-
-
[1]
BASTON E P, FRANCA A B, NETO A V D, URQUIETA-GONZALEZ E A. Incorporation of the precursors of Mo and Ni oxides directly into the reaction mixture of sol-gel prepared gamma-Al2O3-ZrO2 supports-Evaluation of the sulfided catalysts in the thiophene hydrodesulfurization[J]. Catal Today, 2015, 246: 184-190. doi: 10.1016/j.cattod.2014.10.035
-
[2]
LIAO C N, WANG J Y, LI B. Mechanism of Mo-catalyzed C-S cleavage of thiophene[J]. J Organomet Chem, 2014, 749: 275-286. doi: 10.1016/j.jorganchem.2013.10.013
-
[3]
祖运, 秦玉才, 高雄厚, 莫周胜, 张磊, 张晓彤, 宋丽娟. 催化裂化条件下噻吩与改性Y分子筛的作用机制[J]. 燃料化学学报, 2015,43,(7): 862-869. ZU Yun, QIN Yu-cai, GAO Xiong-hou, MO Zhou-sheng, ZHANG Lei, ZHANG Xiao-tong, SONG Li-juan. Mechanisms of thiophene conversion over the modified Y zeolites under catalytic cracking conditions[J]. J Fuel Chem Technol, 2015, 43(7): 862-869.
-
[4]
刘理华, 刘书群, 尹海亮, 柳云骐, 刘晨光. Ni2P和MoS2催化剂在二苯并噻吩加氢脱硫反应中的氢溢流效应[J]. 燃料化学学报, 2015,43,(6): 708-713. doi: 10.1016/S1872-5813(15)30022-0LIU Li-hua, LIU Shu-qun, YIN Hai-liang, LIU Yun-qi, LIU Chen-guang. Hydrogen spillover effect between Ni2P and MoS2 catalysts in hydrodesulfurization of dibenzothiophene[J]. J Fuel Chem Technol, 2015, 43(6): 708-713. doi: 10.1016/S1872-5813(15)30022-0
-
[5]
SHAN J, TENHU H. Recent advances in polymer protected gold nanoparticles:Synthesis, properties and applications[J]. Chem Commun, 2007, 44: 4580-4598.
-
[6]
CORMA A, SERNA P. Chemoselective hydrogenation of nitro compounds with supported gold catalysts[J]. Science, 2006, 313(5785): 332-334. doi: 10.1126/science.1128383
-
[7]
LI X H, ZHENG W L, PAN H Y, YU Y, CHEN L, WU P. Pt nanoparticles supported on highly dispersed TiO2 coated on SBA-15 as an efficient and recyclable catalyst for liquid-phase hydrogenation[J]. J Catal, 2013, 300: 9-19. doi: 10.1016/j.jcat.2012.12.007
-
[8]
RAMOS-FERNANDEZ E V, PIETERS C, VAN DER LINDEN B, JNAN-ALCANIZ J, SERRA-CRESPO P, VERHOEVEN M W G M, NIEMANTSVERDRIET H, GASCON J, KAPTEIJN F. Highly dispersed platinum in metal organic framework NH2-MIL-101(Al) containing phosphotungstic acid-Characterization and catalytic performance[J]. J Catal, 2012, 289: 42-52. doi: 10.1016/j.jcat.2012.01.013
-
[9]
LUO S R, CHEN S Z, HSU Y H, YAU S L, LIN Y J, HUANG P Y, CHEN M C. In situ scanning tunneling microscopy characterization of thienothiophene-based semiconducting organic molecules adsorbed on a Au (111) electrode[J]. Surf Sci, 2013, 616: 155-160. doi: 10.1016/j.susc.2013.05.013
-
[10]
WANG H M, LGLESIA E. Mechanism and site requirements of thiophene hydrodesulfurization catalyzed by supported Pt clusters[J]. Chemcatchem, 2011, 3(7): 1166-1175. doi: 10.1002/cctc.v3.7
-
[11]
ZHU H Y, GUO W Y, JIANG R B, ZHAO L M, LU X Q, LI M, FU D L, SHAN H H. Decomposition of methanthiol on Pt (111):A density functional investigation[J]. Langmuir, 2010, 26(14): 12017-12025. doi: 10.1021/la101678d
-
[12]
倪哲明, 施炜, 夏明玉, 薛继龙. Au (111) 面上噻吩加氢脱硫反应机理的理论研究[J]. 高等学校化学学报, 2013,34,(10): 2353-2362. NI Zhe-ming, SHI Wei, XIA Ming-yu, XUE Ji-long. Theoretical studies on reaction mechanism of hydrodesulfurization of thiophene catalyzed by Au (111) plane[J]. Chem J Chin Univ, 2013, 34(10): 2353-2362.
-
[13]
LI Z, CHEN Z X, HE X, KANG G J. Theoretical studies of acrolein hydrogenation on Au-20 nanoparticle[J]. J Chem Phys, 2010, 132(18): 184702. doi: 10.1063/1.3407439
-
[14]
IMADA Y, OSAKI M, NOGUCHI M, MAEDA T, FUJIKI M, KAWAMORITA S, KOMIYA N, NAOTA T. Flavin-functionalized gold nanoparticles as an efficient catalyst for aerobic organic transformations[J]. ChemCatChem, 2015, 7(1): 99-106. doi: 10.1002/cctc.v7.1
-
[15]
BUCHWALTER P, ROSE J, BRAUNSTEIN P. Multimetallic catalysis based on heterometallic complexes and clusters[J]. Chem Rev, 2015, 115(1): 28-126. doi: 10.1021/cr500208k
-
[16]
LARSSON J A, NOLAN M, GREER J C. Interactions between thiol molecular linkers and the Au-13 nanoparticle[J]. J Phys Chem B, 2002, 106(23): 5931-5937. doi: 10.1021/jp014483k
-
[17]
徐坤, 冯杰, 褚绮, 张丽丽, 李文英. 噻吩在γ-Mo2N (100) 表面上加氢脱硫反应的密度泛函理论研究[J]. 物理化学学报, 2014,30,(11): 2063-2070. XU Kun, FENG Jie, CHU Qi, ZHANG Li-li, LI Wen-ying. Density function theory study of thiophene hydrodesulfurization onγ-Mo2N (100) surface[J]. Acta Phys Chim Sin, 2014, 30(11): 2063-2070.
-
[18]
HAMMER B, HANSEN L B, NORSKOV J K. Improved adsorption energetics within density-functional theory using revised Perdew-Burke-Ernzerhof functionals[J]. Phys Rev B, 1999, 59(11): 7413-7421. doi: 10.1103/PhysRevB.59.7413
-
[19]
蒋军辉, 夏盛杰, 倪哲明, 张连阳. 巴豆醛在Au (111) 面上的吸附及选择性加氢机理研究[J]. 高等学校化学学报, 2016,37,(4): 693-700. JIANG Jun-hui, XIA Sheng-jie, NI Zhe-ming, ZHANG Lian-yang. Adsorption and selective hydrogenation mechanism of crotonaldehyde on Au (111) surface[J]. Chem J Chin Univ, 2016, 37(4): 693-700.
-
[20]
代广珍, 蒋先伟, 徐太龙, 刘琦, 陈军宁, 代月花. 密度泛函理论研究氧空位对HFO2晶格结构和电学特性影响[J]. 物理学报, 2015,64,(3): 033101. DAI Guang-zhen, JIANG Xian-wei, XU Tai-long, LIU Qi, CHEN Jun-ning, DAI Yue-hua. Effect of oxygen vacancy on lattice and electronic properties of HFO2 by means of density function theory study[J]. Acta Phys Sin, 2015, 64(3): 033101.
-
[21]
GE Q, JENKINS S J, KING D A. Localisation of adsorbate-induced demagnetisation:CO chemisorbed on Ni{110}[J]. Chem Phys Lett, 2000, 327(3/4): 125-130.
-
[22]
DELLEY B. Fast calculation of electrostatics in crystals and large molecules[J]. J Phys Chem, 1996, 100(15): 6107-6110. doi: 10.1021/jp952713n
-
[23]
GULIAMOV O, FRENKEL A I, MENARD L D, NUZZO R G, KRONIK L. Tangential ligand-induced strain in Icosahedral Au-13[J]. J Am Chem Soc, 2007, 129(36): 10978. doi: 10.1021/ja0725706
-
[24]
APRA E, FORTUNELLI A. Density-functional calculations on platinum nanoclusters:Pt-13, Pt-38, and Pt-55[J]. J Phys Chem A, 2003, 107(16): 2934-2942. doi: 10.1021/jp0275793
-
[25]
MAGER-MAURY C, BONNARD G, CHIZALLET C, SAUTET P, RAYBAUD P. H-2-induced reconstruction of supported Pt clusters:Metal-support interaction versus surface hydride[J]. ChemCatChem, 2011, 3(1): 200-207. doi: 10.1002/cctc.201000324
-
[26]
SHAFAI G, HONG S Y, BERTINO M, RAHMAN T S. Effect of ligands on the geometric and electronic structure of Au-13 clusters[J]. J Phys Chem C, 2009, 113(28): 12072-12078. doi: 10.1021/jp811200e
-
[27]
CHENG P, ZHANG S L, WANG P, HUANG S P, TIAN H P. First-principles investigation of thiophene adsorption on Ni-13 and Zn@Ni-12 nanoclusters[J]. Comput Theor Chem, 2013, 1020: 136-142. doi: 10.1016/j.comptc.2013.07.044
-
[28]
SHI W, ZHANG L Y, XIA S J, NI Z M. Adsorption of thiophene on M (111)(M=Pd, Pt, Au) surfaces[J]. Acta Phys Chim Sin, 2014, 30(12): 2249-2255.
-
[29]
WANG H M, LGLESIA E. Thiophene hydrodesulfurization catalysis on supported Ru clusters:Mechanism and site requirements for hydrogenation and desulfurization pathways[J]. J Catal, 2010, 273(2): 245-256. doi: 10.1016/j.jcat.2010.05.019
-
[1]
-

图 2 噻吩在M13上的稳定吸附构型
Figure 2 Most stable adsorption configurations of thiophene adsorbed on M13
(a): thiophene molecule; (b): on Au13; (c): on Pt13

图 3 噻吩在M13上稳定吸附构型的差分电荷密度
Figure 3 Charge density difference of thiophene at preferential adsorption site on M13
(a): Au13; (b): Pt13

图 4 噻吩加氢脱硫的不同反应路径
Figure 4 Different reaction pathways for the hydrodesulfurization of thiophene

图 5 机理C在Au13上以及机理D在Pt13上各反应的能量变化示意图
Figure 5 Energy change for reactions of mechanism C on Au13 and mechanism D on Pt13
(a and b represent the reaction on the Au13 and Pt13, respectively; the thick line represents the rate-determining step)

图 6 机理C各反应物在Au13上结构变化示意图
Figure 6 Structure change for the reactants of mechanism C on Au13

图 7 机理D各反应物在Pt13上结构变化示意图
Figure 7 Structure change for the reactants of mechanism D on Pt13

图 9 机理F各反应物在M13上结构变化示意图
Figure 9 Structure change for the reactants of mechanism F on M13
表 1 噻吩在M13上的吸附能
Table 1. Adsorption energies of thiophene on M13
 下载: 导出CSV
表 2 噻吩在M13上稳定吸附构型的吸附能和结构参数
Table 2. Adsorption energies and structure parameters of thiophene on M13
Thiophene/Au13 -89.9 0.183 5 0.145 2 0.137 5 0.145 1 0.183 0 Thiophene/Pt13 -300.0 0.186 8 0.148 2 0.143 8 0.148 2 0.187 0 Δd/(Au13) - 0.010 6 0.007 6 -0.004 9 0.007 5 0.010 1
下载: 导出CSV
表 3 噻吩在M13上的稳定吸附构型的Mulliken电荷布居
Table 3. Mulliken charges of thiophene at preferential advantage adsorption site on M13
下载: 导出CSV
表 4 间接脱硫各反应在M13上的活化能和反应能量变化
Table 4. Activation barriers and reaction energy of indirect desulfurization reaction on M13
(1) C4H4S α-C4H5S -33.7 16.0 C4H4S α-C4H5S 135.0 138.8 (2) C4H4S β-C4H5S -75.6 129.2 C4H4S β-C4H5S 44.2 138.1 (3) α-C4H5S α, α-C4H6S -34.6 100.8 β-C4H5S β, α-C4H6S 81.7 116.8 (4) α-C4H5S α, β-C4H6S -38.8 99.7 - - - - (5) α, β-C4H6S α, β, α-C4H7S -68.5 48.6 β, α-C4H6S β, α, α-C4H7S 18.6 166.0 (6) α, β-C4H6S α, β, β-C4H7S 25.1 33.1 β, α-C4H6S β, α, β-C4H7S 12.8 126.2 (7) α, β, β-C4H7S C4H8S -155.6 96.1 β, α, β-C4H7S C4H8S 68.2 123.9 (8) C4H8S C4H9S -9.0 227.9 C4H8S C4H9S 40.9 220.4 (9) C4H9S C4H10+S -148.0 111.5 C4H9S C4H10+S -20.6 149.7 (10) S HS 44.2 46.6 S HS 81.9 104.2
下载: 导出CSV
表 5 直接脱硫各反应在M13上的活化能和反应能量变化
Table 5. Activation barriers and reaction energy of direct desulfurization reaction on M13
(2′) C4H5S+H→C4H6+S -5.3 22.2 -190.8 137.1 (3′) C4H6+S+H→C4H6+HS -16.6 45.9 9.0 19.8
下载: 导出CSV
-


 扫一扫看文章
计量
- PDF下载量: 8
- 文章访问数: 2604
- HTML全文浏览量: 271
 下载: