引用本文:
李钊, 王忠, 班丽卿, 王建涛, 卢世刚. 富锂锰基正极材料的表面改性研究进展[J]. 化学学报,
2019, 77(11): 1115-1128.
doi:
10.6023/A19070265

Citation: Li Zhao, Wang Zhong, Ban Liqin, Wang Jiantao, Lu Shigang. Recent Advances on Surface Modification of Li- and Mn-Rich Cathode Materials[J]. Acta Chimica Sinica, 2019, 77(11): 1115-1128. doi: 10.6023/A19070265
Citation: Li Zhao, Wang Zhong, Ban Liqin, Wang Jiantao, Lu Shigang. Recent Advances on Surface Modification of Li- and Mn-Rich Cathode Materials[J]. Acta Chimica Sinica, 2019, 77(11): 1115-1128. doi: 10.6023/A19070265
富锂锰基正极材料的表面改性研究进展
摘要:
随着电动汽车和储能电站等电力设备的快速发展,对高能量密度的锂离子电池的需求日益增加.高比容量(>250 mAh·g-1)的富锂锰基正极材料,有望成为锂离子电池实现高比能量(>350 Wh·kg-1)的关键正极材料.富锂锰基正极材料的Li2MnO3相和晶格氧参与电化学反应使其拥有了高容量,但这也导致表面结构和成分容易发生变化,进而造成富锂锰基正极材料存在着诸如首次库伦效率低、倍率性能差和循环后电压和容量衰减严重等问题.因此,本文综述了富锂锰基正极材料的表面包覆、表面掺杂和表面化学处理三种表面改性方法,并进一步讨论了三种表面改性方法对材料性能提升的机制机理和优缺点.在此基础上,介绍了近些年基于多方法的表面联合改性工作.通过对富锂锰基正极材料进行表面联合改性,不仅可以改善其结构稳定性和抑制电极/电解液界面副反应,而且可以缓解其在循环过程中不断发生的结构转变和晶格氧的析出问题.最后,对富锂锰基正极材料表面改性研究方向进行了总结和展望.
English
Recent Advances on Surface Modification of Li- and Mn-Rich Cathode Materials
Abstract:
With the rapid development of electric cars and energy storage power stations, there is an increasing demand for lithium ion batteries with high energy density. Li- and Mn-rich (LMR) cathode materials with large specific capacity (>250 mAh·g-1) are supposed to accomplish lithium ion batteries with high energy density (>350 Wh·kg-1). The high capacity performance of LMR cathode materials are resulted from the lattice oxygen redox reaction induced by the electrochemical activation of the Li2MnO3 phase. However, the activation of the Li2MnO3 phase and oxygen redox reaction lead to lattice oxygen release and structure transformation, which cause some serious problems such as low initial columbic efficiency, poor rate capability, voltage and capacity degradation after subsequent cycles. The oxygen release and structure transformation always start from the surface, indicating that the surface stability is significant to LMR cathode materials. In this paper, surface modifications such as surface coating, surface doping and surface chemical treatment are reviewed and the mechanism of three surface modification methods for LMR cathode materials are discussed in further. Surface coating is one of the most widely surface modification methods, which can suppress the electrode/electrolyte side reaction and reduce the transition metal dissolution. The effect of surface coating on improving electrochemical performance of LMR cathode materials is always determined by the characteristic of coating layer materials including non-active coating layer, electrochemical active coating layer, Li+ conductive coating layer and electronic conductive coating layer. Surface doping has shown to be an effective method in suppressing oxygen release and structural transformation. Surface chemical treatment has resulted in reducing irreversible capacity loss by activating Li2MnO3 phase. On this basis, surface integrated strategies combined several surface modified methods are introduced and discussed in recent years. The surface intergrated strategies not only enhance the structural stability and suppress electrode/electrolyte surface-interface reaction, but also have an effective role on mitigating structure transformation and lattice oxygen release. Finally, we wish that our review would provide research directions for surface modified strategies of LMR cathode materials in future.
-
1. 引言
锂离子电池因其高能量密度等特性, 已在便携式电子产品、电动汽车和储能电站等领域广泛应用[1].新一代的电子产品对锂离子电池的性能提出了更高要求, 即锂离子电池在提升高能量密度的同时, 还需具有高功率和长循环寿命的特性.锂离子电池的正极材料是实现其高能量密度的关键因素之一.市面上成熟应用的正极材料有钴酸锂(LiCoO2)、镍钴锰酸锂三元材料(LiMO2, M=Ni, Co, Mn/Al)、尖晶石锰酸锂(LiMn2O4)和磷酸铁锂(LiFePO4)等[2, 3].钴酸锂因其制备容易和性能稳定, 被广泛使用于便携式电子产品中, 如手机、平板和笔记本电脑等.但地球上钴资源稀缺导致其价格昂贵, 故开发“低钴”和“无钴”型正极材料势在必行.镍钴锰酸锂三元材料与钴酸锂结构相似, 同为六方层状材料, 是由部分镍、锰元素取代钴元素产生协同作用.现在, 已开发多种不同比例的三元材料, 如LiNi1/3Co1/3Mn1/3O2, LiNi0.5Co0.2Mn0.3O2和LiNi0.8Co0.1Mn0.1O2等[4, 5].三元材料的发展趋势是通过逐步提高Ni含量占比来提升正极材料的比容量[6~8].但高镍三元材料的制备工艺对湿度、氧含量要求苛刻, 以及表面残碱含量过高的问题, 都导致其生产难度和成本较高.同时高镍三元材料较差的热稳定性也给锂离子电池的实际应用带来了较大的安全隐患[9, 10].
富锂锰基正极材料因其超高比容量(>250 mAh•g-1)、低成本和高安全性, 受到了世界各国科学家和工程师的关注.富锂锰基正极材料可以看做特殊的镍钴锰酸锂三元材料, 其通式也可以写为: Li1+xM1-xO2(M=Ni, Co, Mn). Numata等[11, 12]在1997年最早报道了富锂锰基正极材料LiCoO2-Li2MnO3, 但是充电的电压上限低, 使得Li2MnO3的容量并未发挥, 仅起到稳定材料结构的作用.直到2001年, Dahn等[13]将富锂锰基正极材料Li[Li1/3-2x/3NixMn2/3-x/3]O2充电电压提高至4.45 V时, 正极出现一个新的电压平台, 因此拥有了220 mAh•g-1的高比容量.随后, Thackeray等[14~16]开展了一系列工作, 揭示了Li2MnO3在高电压时(>4.5 V)活化后, 能够产生较大的比容量.近年来, 随着众多研究人员的不断努力, 富锂锰基正极材料的容量不断提高[17~19].如Xia等[20]制备的富锂锰基正极材料首次放电比容量高达400 mAh•g-1.尽管高比容量的富锂锰基正极材料作为锂离子电池正极材料的有着巨大潜力, 但是富锂锰基正极材料还存在着首次库伦效率低、倍率性能差、循环过程中的电压衰减严重等问题, 这些问题制约了富锂锰基正极材料在锂离子电池中的实际应用[21].
为了解决这些问题, 研究人员对富锂锰基正极材料的结构和电化学反应的关系机理进行了大量研究, 发现富锂锰基正极材料的高容量不仅来自于过渡金属阳离子在氧化还原反应中发生的价态变化(Mn3+/Mn4+, Ni2+/ Ni3+/Ni4+, Co3+/Co4+), 同时还来自于阴离子氧参与的电荷补偿反应(O2-→O2n-, O2-→O-)[22, 23].但是氧参与反应容易造成材料中不可逆氧流失(O2-→O2), 进而会导致材料结构的不稳定和过量的电极/电解液界面副反应[24].富锂锰基正极材料的结构不稳定往往会造成材料从层状相向类尖晶石相结构的转变, 从而导致材料发生严重的电压衰减问题.一些研究也表明, 材料的结构转变是从表面开始发生[25~27].因此, 很多研究人员开展了对富锂锰基正极材料表面改性的研究工作.本文归纳了近年来国内外关于富锂锰基正极材料在表面改性方面的研究进展, 主要介绍了表面包覆、表面掺杂、表面化学处理三种表面改性方法, 并对不同方法的优缺点和机制机理进行了归纳与讨论.最后, 介绍了近些年来基于多种方法的表面联合改性工作, 并对富锂锰基正极材料表面改性研究方向进行了总结和展望.
2. 结构和电化学特性
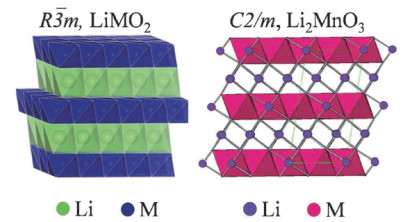
富锂锰基正极材料是由LiMO2 (M=Ni, Co, Mn)和Li2MnO3相组成的层状结构, 可表示为xLiMO2•(1-x)Li2MnO3.如图 1所示, LiMO2为α-NaFeO2层状相结构, 属于空间点阵群为R3m的六方晶系. Li2MnO3也可写作Li[Li1/3Mn2/3]O2, 具有α-NaFeO2岩盐相结构, 属于空间点群为C2/m的单斜晶系[28]. Li2MnO3中的Li+占据四面体的Na位构成Li层, 而八面体的Fe位由1/3的Li+和2/3的Mn4+构成LiMn2层, Li+与Mn4+形成超晶格结构, 反映在XRD中20°~25°范围内较弱的衍射峰.在富锂锰基正极材料中, Li2MnO3相(001)晶面和LiMO2相(003)晶面基本重合, 晶面间距接近0.47 nm.这导致了学术界对其结构的认识存在争议, 即富锂锰基正极材料是单相固溶体还是两相共存结构. Thackeray等[15, 29, 30]研究人员认为富锂锰基正极材料由LiMO2和Li2MnO3两相以纳米尺寸相互共存, 过渡金属层中的阳离子呈短程有序排列.也有部分研究人员认为富锂锰基正极材料是单相固溶体结构.如, Jarvis等[31]认为Li[Li0.2Ni0.2-Mn0.6]O2为部分有序的C/2m单斜相结构, 过渡金属沿着(001)面方向存在大量的面缺陷, 这些缺陷对应XRD衍射峰20°~35°的范围. Dahn等[32~34]研究了富锂锰基正极材料结构与性能的关系, 发现化学组成、合成温度和冷却速率等条件均会影响富锂锰基正极材料的结构.目前研究结果说明, 富锂锰基正极材料的微观结构会因制备条件的不同而存在着固溶体或两相共存的微观结构上的差异.
图 1
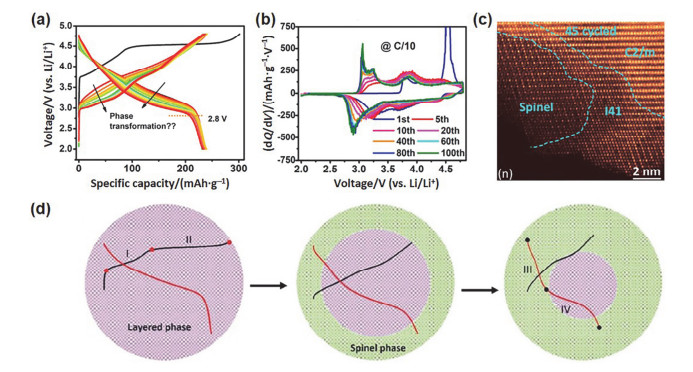
图 2(a)是富锂锰基正极材料Li1.2Ni0.2Mn0.6O2在2.0~4.8 V电压范围内, 以0.1 C充放电循环100次的曲线[35].富锂锰基正极材料的首次充电曲线中, 有两个明显不同的电压平台.在4.45 V以下有一段上升的斜坡, 发生的是Ni2+→Ni3+→Ni4+反应, 而Mn4+的价态没有发生变化.随后, 4.45~4.6 V之间有明显的电压平台, 发生Li+从Li2MnO3中的脱出反应, 同时伴随着不可逆的氧流失.该化学反应活化了富锂锰基正极材料中Li2MnO3相(Li2MnO3→Li2O+MnO2), 使得随后的充放电可以达到很高容量.但这也造成了富锂锰基正极材料过高的首次不可逆容量, 导致其首次库伦效率过低(<85%)的问题.从dQ/dV曲线(图 2(b))可以看出, 首次充电时在4.5 V存在很高的氧化峰, 即为Li2MnO3相活化后富锂锰基正极材料结构发生了不可逆变化.
图 2
 图 2. 富锂锰基正极材料在0.1C倍率下的(a)充放电曲线, (b) dQ/dV曲线的变化趋势[35], (c)循环45次后的LMR的高角环形暗场-扫描透射显微镜图, 证实了尖晶石相在表面的存在[27]和(d) LMR不同循环次数下充放电曲线与结构变化的示意图[38]Figure 2. Charge/discharge profile evolution (a) and corresponding dQ/dV curves of LMR cathode at 0.1C rate on 100 cycles[35]. (c) STEM-HAADF image of a 45 cycled LMR showing the presence of a spinel phase on the surface[27]. (d) Schematic diagram showing the evolution of LMR structure and charge-discharge curves during cycling[38]
图 2(a)中的黑色箭头所指出, 富锂锰基正极材料在充放电循环100次过程中, 电压会发生明显的衰减. 图 2(b)中, 富锂锰基正极的氧化还原峰随着循环次数增加逐渐向左偏移至3.0 V左右, 也反映了富锂锰基正极的严重电压衰减.电压衰减可以被部分归结为电极/电解液界面副反应导致的电极极化问题, 但许多研究表明循环过程中富锂锰基正极材料的结构由层状相向类尖晶石相转变是其电压衰减的主要原因. Xu等[25]使用像差校正扫描透射电镜(STEM)观察了富锂锰基正极表面有类尖晶石相的形成. Gu等[36]对循环后的富锂锰基单颗粒进行原子尺度高分辨观测, 发现了材料表面存在不同取向的类尖晶石相区域. Yan等[27]研究了循环45次的富锂锰基正极的表层结构, 通过图 2(c)所示的高角环形暗场-扫描透射显微镜(HAADF-STEM)图, 证实了材料表层的类尖晶石相是由层状相转变而来(Li2MnO3(C2/m)→LiMn3O4(I41)→LiMn2O4(Spinel)).通过高分辨电子衍射技术并结合密度泛函计算发现, 当Li+从体相脱出时, 体相内部的Ni4+和Mn3+也会向表层迁移, 在表层形成富Ni和Mn、少Li的无序结构的表面重构层.除了使用电子衍射分析, Hong等[37]使用拉曼光谱也为富锂锰基正极材料从层状相向类尖晶石相转变提供了证据.他们提出富锂锰基正极材料的层状相向类尖晶石相转变符合固相成核生长机制, 类尖晶石相主要是从材料表面开始发生, 并不断由材料表面向内部生长.本课题组Wang等[17]利用原位高能X射线衍射手段研究了富锂锰基正极材料固相合成过程中的结构演变规律, 发现富锂锰基正极材料在固相反应过程中的层状相并不是一步形成的, 在反应过程中会先出现类尖晶石中间相, 到更高温度才逐步出现层状相.进一步说明在电化学反应过程中富锂锰基正极材料会向热力学更为稳定的尖晶石相转变.材料结构变化可以直接影响材料电化学性能, 图 2(d)直观地刻画出电化学充放电曲线和材料结构变化的关系[38], 随着循环不断增加, 富锂锰基正极材料的类尖晶石相不断从材料表层向内部生长, 其电压和容量衰减越发显著.
富锂锰基正极材料在循环过程中因过渡金属由体相向表层迁移而导致的结构转变, 与晶格氧参与电荷补偿反应密切相关. Yu等[39]利用同步辐射X射线吸收光谱技术(XAFS)并结合原位测试电池, 研究了富锂锰基正极材料在不同充放电过程中过渡金属离子和晶格氧参与反应的机制, 揭示了晶格氧在参与反应中贡献大量储锂容量的现象.但是晶格氧不稳定, 在高电压下会从富锂锰基正极材料中脱出, 造成不稳定的过渡金属从八面体位迁移至附近的四面体Li位, 从而导致了类尖晶石相的产生.不稳定的晶格氧还会与电解液进行反应, 造成电解液的分解和电极的严重极化[24]. Xu等[25]通过实验和计算结合方法研究了过量的Li与晶格氧的反应机制.在首次充电过程中, 少部分晶格氧会以氧气形式析出, 与过渡金属层中脱出的Li+反应产生不可逆的Li2O, 还会与电解液反应造成电解液的分解. Dai等[40]应用共振非弹性X射线散射(mRIXs)计算出, Li1.17Ni0.21Co0.08- Mn0.54O2材料在首次充电过程中表面反应和氧的析出消耗了约40 mAh•g-1比容量.
富锂锰基正极材料中Li2MnO3相的活化和晶格氧流失, 导致其表面的结构和组成成分在电化学反应过程中更容易发生变化, 从而造成一系列问题.首次充电活化Li2MnO3相会产生不可逆的含锂化合物, 造成过高的首次不可逆容量而导致首次库伦效率过低.电解液与电极材料直接接触, 让材料表面的晶格氧更加不稳定, 氧的脱出不仅会失去一部分容量供应, 也与电解液反应消耗了电解液中的可逆Li+, 生成的不可逆化合物堆积在电极表面阻碍Li+由电极材料表面向内部的输运, 进而造成富锂锰基正极材料较差的倍率性能.晶格氧的脱出促使了体相的Ni和Mn过渡金属元素向表层迁移, 从而在材料表面出现缺Li、多Mn和Ni的尖晶石相重构层.随着反应循环次数的增加, 晶格氧与电解液的反应不断加剧, 尖晶石相不断从材料表层向内部延伸, 由此造成了材料电压和容量衰减问题不断加重.
3. 表面改性方法
对富锂锰基正极材料进行表面改性, 目的在于提高电极材料的结构稳定性, 抑制电极/电解液界面副反应, 从而减少晶格氧的析出和结构的相转变, 最终提升材料的首次库伦效率和倍率性能, 以及缓解材料的电压和容量衰减问题[38, 41].根据表面改性的方式方法和实现特征, 本文将富锂锰基正极材料的表面改性工作分为表面包覆、表面掺杂、表面化学处理三部分, 对国内外研究者们的重要成果进行综述.
3.1 表面包覆
表面包覆改性是富锂锰基正极材料使用最为广泛、研究最多的表面改性方法.本文从包覆物的特性出发, 将富锂锰基正极材料的表面包覆层分为惰性包覆层、活性包覆层、离子电导包覆层、电子电导包覆层和混合包覆层进行论述.
3.1.1 惰性包覆层
将结构稳定的氧化物、氟化物和磷酸盐等不参与电化学反应的惰性化合物包覆于材料的表面, 已成熟应用于钴酸锂、三元镍钴锰酸锂等层状正极材料的改性.惰性包覆层能够稳定电极结构, 改善电极/电解液的界面反应, 阻止电解液对电极材料的侵蚀.众多研究人员也开展了惰性化合物对富锂锰基正极材料的表面包覆工作.常用于包覆富锂锰基正极材料的氧化物有MgO[42, 43]、Al2O3[44, 45]、ZrO2[46, 47]、WO3[48]、SnO2[49]和TiO2[50]等. Yan等[44]以三甲基铝和水为原料通过原子层沉积(ALD)方法在Li1.2Ni0.2Mn0.6O2表面沉积了3 nm左右厚度的Al2O3包覆层.研究发现Al2O3包覆层有效地抑制了富锂锰基正极材料在循环过程中电极和电解液的副反应.同时, Al2O3包覆层能够阻止材料表层Mn4+被还原Mn2+而发生的过渡金属Mn溶于电解液后流失的问题.
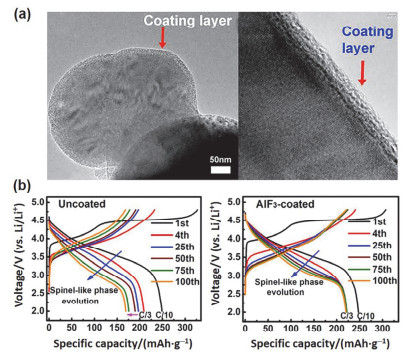
电解液中LiPF6在高电压下的热分解和遇水反应(LiPF6→LiF+PF5, PF5+H2O→PF3O+2HF), 会导致电解液中有微量HF存在.在充放电循环不断增加时, Al2O3包覆层会与HF发生反应而逐渐消耗掉, 无法长效地抑制高电位下HF对电极的侵蚀[51].因此, 使用AlF3直接作为富锂锰基正极包覆层的研究被随之开展[52~54]. Zheng等[52]研究表明, AlF3包覆层可以减缓富锂锰基正极材料由层状相向尖晶石相的转变, 从而有效地抑制材料在循环后的电压衰减.如图 3(a)的透射电子显微镜(TEM)所示, AlF3均匀地包覆在富锂锰基正极材料颗粒表面.经过AlF3包覆的材料在循环过程中, 容量和电压衰减被有效抑制(图 3(b)的充放电曲线所示).这是因为AlF3包覆层可以阻止电解液在高电压下的氧化, 从而抑制SEI膜的增厚和降低电极的极化.同时, AlF3包覆层能够增强富锂正极材料表面结构的稳定性, 保护电极不被电解液侵蚀.在以AlF3为代表的氟化物包覆富锂锰基正极材料的基础上, MgF2[55]、CaF2[56]、NH4F[57]、CeF3[58]等材料被相继用于富锂锰基正极材料的包覆改性, 在稳定电极结构和改善电极/电解液界面反应上均起到了良好效果.然而由于环保的原因, 以氟化物作为改性材料的方式限制了其工业化应用.
图 3

相比于氧化物和氟化物, 磷酸盐结构因为存在P=O双键而更加稳定, 因此AlPO4[59~61]、LaPO4[62]、CePO4[63]等被用于富锂锰基正极材料的包覆改性研究, 以此来改善材料在高温和高压下的循环稳定性. Xiao等[61]通过原子层沉积(ALD)方法在富锂锰基正极材料表面形成了AlPO4包覆层.在材料表面沉积AlPO4过程中, 其表面的Li2MnO3层状相向尖晶石相转变, 促使富锂锰基正极材料的首次库伦效率从75.2%增加到86.2%.同时, 在与材料表面沉积Al2O3包覆层进行对比发现, AlPO4在改善材料的热稳定性方面更为有效.差式扫描量热法(DSC)测试显示, 未改性、Al2O3包覆和AlPO4包覆改性的富锂锰基正极材料在充电态时的起始热分解温度分别为219 ℃、223 ℃和237 ℃.
3.1.2 活性包覆层
惰性包覆层虽然可以抑制电极/电解液副反应和稳定电极结构, 但过量的惰性包覆物往往会阻碍电极材料的电荷转移, 并降低电极活性材料的质量能量密度.一些研究工作者开始将MnO2[64~67]、V2O5[68]、Co3O4[69, 70]、FePO4[71, 72]等具有电化学活性的化合物作为富锂锰基正极材料的活性包覆层, 来提升材料的首次放电比容量和库伦效率.
Guo等[66]采用不同量(1 wt%, 3 wt%和5 wt%)的多层MnO2纳米薄片去包覆富锂锰基正极材料, MnO2纳米薄片的单层厚度为0.45 nm, Mn3+和Mn4+之间的电化学氧化还原, 具有极高的电化学活性面积、良好的电化学活性和低的电荷转移电阻. MnO2包覆富锂锰基正极材料的放电比容量、首次库仑效率和循环保持率等电化学性能都得到了极大的提高. 3 wt% MnO2包覆量的富锂锰基正极材料具有最优的电化学性能, 首次放电比容量和首次库仑效率分别提高至299 mAh•g-1和88%, 循环50次后的容量保持率可达到93%.电化学阻抗谱(EIS)结果显示, MnO2纳米薄片包覆层促进了Li+由表层向体相的迁移速率.本课题组Wang等[72]采用FePO4对Li1.2Ni0.13Co0.13Mn0.54O2进行了包覆, 包覆后的材料比容量和库伦效率都有所提高, 循环稳定性有了较明显的提高, 在2.0~4.8 V和0.1 C下, FePO4包覆的富锂锰基正极材料的首次库伦效率为84.9%, 而未包覆的富锂锰基正极材料只有70.8%.
电化学活性化合物作为活性包覆层, 可以保证Li+在电极中扩散速率不受太大影响, 使电极材料的首次放电比容量和首次库伦效率得到明显提升.然而, 活性包覆层虽然也可以阻止电解液与电极材料的直接接触, 但其在反应中也会与电解液中的LiPF6发生反应, 消耗部分Li+导致材料循环容量会有所降低.此外, 活性包覆层在诱导材料表面生成的更稳定的SEI膜方面不如惰性包覆层的效果好, 随着循环次数的增加, 活性包覆层表面的SEI膜不断增厚会阻碍电极材料的电荷转移.
3.1.3 离子电导包覆层
LiF3[73]、Li3PO4[74~77]、固态电解质LiPON[78]等含Li化合物作为富锂锰基正极材料的离子电导包覆层, 能够为电极材料提供活性Li+, 来提高材料表面的Li+扩散速率并降低长循环过程中活性Li+的过度损耗. Lee等[76]采用先将NH4H2PO4包覆到富锂锰基正极材料Li1.2Mn0.6Ni0.2O2前驱体Ni0.25Mn0.75(OH)2粉体表面再进行配锂焙烧的方法, 最终在富锂锰基正极材料Li1.2Mn0.6Ni0.2O2表面形成一层均匀的Li3PO4包覆层. Li3PO4包覆层提高了Li+在电极材料表面的扩散能力. 5 wt% Li3PO4包覆在富锂锰基正极材料表面, 在5 C倍率下放电比容量可达106 mAh•g-1, 在60 ℃下循环50次后容量保持率为90%.
LiNiPO4[79]、LiMnPO4[80]、LiFePO4[81]、LiNi0.5- Mn1.5O4[82]等是具有电化学活性的混合离子导体材料. Zheng等[81]采用溶胶凝胶法对富锂锰基正极材料Li1.2Mn0.54Ni0.13Co0.13O2进行了LiFePO4(LFP)表面包覆改性.结构稳定的LFP表面包覆层有效地阻止了富锂锰基正极与电解液直接的接触, 抑制了SEI膜的不断增厚, 降低了电极材料表面阻抗, 促进了电子和Li+在材料表面的迁移.同时, LFP包覆层与材料表面形成的PO4-O2杂化骨架, 有效地抑制了过渡金属从过渡金属层向Li层的迁移, 稳定了材料在高电压循环时的结构, 从而改善了材料的电压和容量衰减问题.用5 wt% LFP包覆的富锂锰基正极材料, 在0.1 C下首次放电容量为282.8 mAh•g-1, 循环120次后容量保持率为98.1%.
离子电导包覆层试图在稳定富锂锰基正极材料表面结构的基础上, 提供活性Li+来提升材料表面Li+的扩散速率.研究证明, 以磷酸盐为主的离子导体和混合离子导体具有比富锂锰基层状结构稳定的结构, 对长循环充放的电极材料有重要帮助.但是实现LFP等混合离子导体在电极材料表面的均匀包覆还存在一定难度, 工艺方法还需要进一步研究和优化.
3.1.4 电子电导包覆层
碳材料、纳米碳材料和导电聚合物等电子良导体用于富锂锰基正极材料的表面包覆改性, 可有效地改善材料的倍率性能差的问题.碳材料优势还在于其来源广泛, 可再生以及价格低廉.碳材料作为表层包覆材料的研究和实践多集中在聚阴离子氧化物正极材料, 如LiFePO4和LiMnPO4等[83].因为聚阴离子氧化物的高温合成是在惰性气氛下完成的, 这一条件与有机物碳化的条件相吻合.然而, 层状氧化物材料的合成通常需要大量氧参与反应, 碳材料在高温条件下对层状氧化物有还原作用, 会破坏表面含氧结构.因此, 在层状氧化物材料合成的同时包覆碳材料难度较大.一些研究人员开展了对富锂锰基正极材料的成品进行碳材料包覆的研究[84~87], 发现在材料表面包覆碳材料过程中, 部分碳在高温下被氧化时, 会对材料表面的Li2MnO3相进行还原, 促使表面尖晶石相的生成(Li2MnO3+C+O2→ LiMn2O4+CO2, Mn4+→Mn4+/Mn3+).
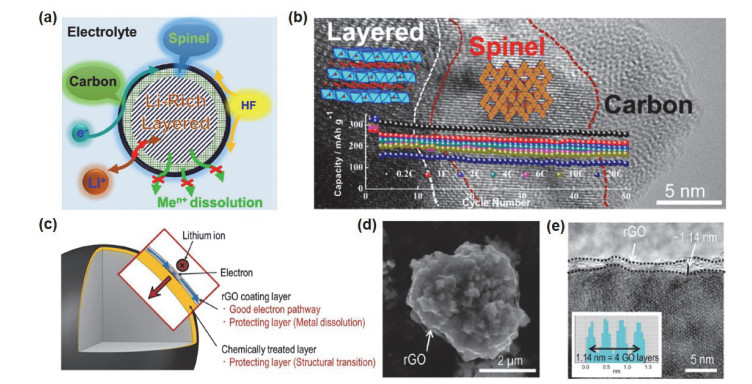
Wu等[88]研究表明, 表面的尖晶石相不仅可以为Li+提供三维扩散通道, 促进了Li+从电解质到颗粒内部的快速扩散; 同时表面立方密堆积的尖晶石相增强了富锂锰基材料内部层状相的稳定性, 抑制了电解液对电极表面的侵蚀并减缓了材料内部过渡金属的溶出. Xia等[84]使用多巴胺为碳源包覆富锂锰基正极材料, 通过碳热还原的方法成功在富锂锰基正极材料表面形成了层状@尖晶石@碳异质结(图 4(a, b)).碳包覆层抑制了电极材料中过渡金属的溶出并提升了其电子电导率, 而表层的尖晶石相为Li+提供了三维快速扩散通道, 最终大幅度改善了富锂锰基正极材料的倍率性能.如图 4(b)所示, 碳包覆的富锂锰基正极材料在10 C倍率下的放电容量可达200 mAh•g-1, 而未包覆的富锂锰基正极材料只有73 mAh•g-1.改性后的材料在10 C和20 C倍率下循环50次后, 容量分别保持在176 mAh•g-1和121 mAh•g-1.
图 4
 图 4. (a) 富锂锰基正极材料层状@尖晶石@碳异质结构示意图和(b)高分辨透射电子显微镜图(插图为不同倍率下循环性能)[84]. (c)在富锂锰基正极材料表面构筑石墨烯(rGO)包覆层和化学活化层示意图, (d)扫描电子显微镜图和(e)透射电子显微镜图[26]Figure 4. (a) Schematic picture of the LMR layered@Spinel@Carbon heterostructure and (b) HRTEM of LMR(the inset is cycling performance at different rate) [84]. (c) Schematic picture of LMR constructing hybrid surface layers consisting of rGO and chemically activated phase, (d) SEM and (e) HRTEM of LMR coated rGO[26]
碳纳米管和石墨烯作为新型的纳米碳材料, 有电导性优异和比表面积大等特性[89].本课题组Li等[90]通过高压均质混合和喷雾干燥技术在富锂锰基正极材料表面均匀地分布了一层碳纳米管导电网络.碳纳米管包覆层加快了材料表面的电荷转移过程, 有效改善了材料的倍率性能.在5 C下放电比容量可达141.1 mAh•g-1, 远高于原始材料的76.6 mAh•g-1的放电比容量. Song等[91]使用氧化石墨烯包覆Li1.2Mn0.54Ni0.13Co0.13O2, 紧接着在空气中350 ℃退火焙烧得到石墨烯包覆的富锂锰基正极材料.石墨烯包覆改性后的富锂锰基正极材料在3.0 V左右出现明显的尖晶石相放电平台, 首次放电比容量高达313 mAh•g-1.在电流密度高达2500 mA•g-1时, 容量仍可保持在201 mAh•g-1.
Oh等[26]仅使用1 wt%氧化石墨烯实现了对富锂锰基正极材料的完整包覆(图 4(d)).然后用水合肼对包覆材料进行处理, 得到了厚度仅为1.14 nm的石墨烯包覆层(图 4(e)TEM图显示, 石墨烯层数为4层).水合肼的强还原性不仅能够去除氧化石墨烯上的含氧官能团, 而且与材料表面的Li2MnO3相进行反应, 通过H+置换出了Li2MnO3中少部分Li+, 从而降低了循环过程中Li2MnO3相的不稳定性.该反应使过渡金属发生迁移并重排, 在材料表层出现化学活化层.如图 4(c)所示, 材料表面的石墨烯包覆层和化学活化层稳定了电极结构.进一步研究发现, 经过氧化石墨烯包覆和水合肼活化的富锂锰基正极材料, 在充放电循环100次后表层的NiO岩盐相和内部的尖晶石相明显减少.说明通过水合肼处理的氧化石墨烯包覆层的方法, 在富锂锰基正极材料表面形成石墨烯包覆层和化学活化层, 能够一定程度上缓解循环过程中材料的电压衰减问题.
导电聚合物是具有共轭π-键的高分子经化学“掺杂”使其由绝缘体转变为导体的一类高分子材料.导电聚合物良好的电子电导性和热稳定性可以被用于富锂锰基正极材料的包覆改性材料. Zhang等[92]通过聚酰胺酸(polyimide, PI)处理富锂锰基正极材料, 在其表面形成了3 nm厚度的聚酰亚胺包覆层. X射线光电子能谱(XPS)显示材料表面的部分Mn4+被还原为Mn3+, 有助于材料表面和聚酰亚胺包覆层之间的电荷转移.同时, PI包覆层抑制了正极材料与电解液的副反应, 稳定高电压下的电极/电解液的固液界面.因此, 经过PI包覆改性的富锂锰基正极材料的倍率和循环性能得到明显改善.还有诸如, 聚吡咯(polypyrrole, PPy)[93]、聚苯胺(polyaniline, PANI)[94]和聚3, 4-乙烯二氧噻吩:聚苯乙烯磺酸(poly(3, 4-ethylenedioxythiophene):poly(styrenesulfo- nate), PEDOT:PSS)[95]等导电聚合物材料被用于富锂锰基正极材料的表面包覆改性.
碳材料对富锂锰基正极材料的包覆改性, 不仅能够提升材料的电子电导, 而且在表层形成尖晶石相可以提高Li+的扩散速率.但是在实际生产应用过程中, 碳材料与富锂锰基正极材料的均匀分散混合是个难题, 这导致其在材料表面无法形成厚度均匀的碳包覆层.氧化石墨烯虽然可以实现均匀包覆电极材料, 但是其表面过多的缺陷导致其电性能不佳, 还需要额外还原方法得到含有一定缺陷的石墨烯.同时, 氧化石墨烯的制备成本较一般的碳材料和化合物高很多, 在现阶段工业化应用存在一定难度.导电聚合物的热稳定性可以提高富锂锰基正极材料的热分解温度, 但是分子量大的导电聚合物用于富锂锰基正极材料的包覆层, 会降低材料的质量能量密度, 影响了它的实际应用.
3.1.5 混合包覆层
一些研究工作将多种不同性质的包覆物进行结合在富锂锰基正极材料表面构筑混合包覆层, 利用多种不同材料的协同优势, 提升材料在高倍率和高温条件下的充放电循环能力.
Manthiram等[96]制备了AlPO4和石墨烯复合材料对富锂锰基正极材料进行混合包覆.首先通过Al3+与氧化石墨烯的杂化官能团之间的相互作用力, 在氧化石墨烯表面原位生成了AlPO4纳米颗粒.然后将所得到的复合材料对富锂锰基正极材料进行了表面包覆, 通过在氩气气氛下退火焙烧还原氧化石墨烯, 得到AlPO4和石墨烯混合包覆的富锂锰基正极.电化学性能测试表明, 经过改性的富锂锰基正极材料拥有很好的高温循环性能, 在55 ℃高温0.1 C下循环45次, 容量保持率为90.1%. Chen等[97]将AlF3和石墨烯用于包覆富锂锰基正极材料. AlF3惰性包覆层阻止了材料与电解液的直接接触, 稳定了材料结构并减少过渡金属离子溶出.石墨烯电导包覆层为材料提供了导电网络, 促进了电极/电解液界面的电荷转移.因此, 经过AlF3和石墨烯的混合包覆层有效地提升了富锂锰基正极材料的倍率和循环性能. Liu等[98]在富锂锰基正极材料表面构筑了Li3PO4和碳材料(以Super P为碳源)混合包覆层.在制备混合包覆层过程中, 碳热还原促使了材料表面尖晶石相的生成. Li3PO4、碳材料和表面尖晶石结构的混合包覆层具有很高的Li+和电子电导特性, 显著提升了富锂锰基正极材料在高电流密度下的循环寿命.在1000 mA•g-1的电流密度下, 混合包覆层将材料的放电比容量提升至124.4 mAh•g-1, 同时在200次循环后, 容量保持率保持在87.3%.
混合包覆层确实可以结合两种及以上材料的协同优势, 更好地提升了富锂锰基正极材料的电化学性能.但是在构筑混合包覆层时, 不仅要考虑两种包覆物对富锂锰基正极材料性能的提升作用, 也要考虑两种性质不同包覆物之间的相互作用.比如, 两者是否可以结合形成紧密包覆层等.一般情况下, 混合包覆层较单一包覆层的用量多, 合成工艺步骤也多, 且包覆物的选择和实用的包覆方法有限, 还需研究人员进一步的研究完善.
3.1.6 小结
总之, 不同功能的表面包覆层对富锂锰基正极材料性能的提升不同.惰性包覆层可以抑制电极/电解液界面副反应, 阻止过渡金属的流失, 有效提升材料的循环稳定性和热稳定性; 活性包覆层在提升富锂锰基正极材料的放电比容量和首次库伦效率方面效果明显.离子电导包覆层能够增强材料表面的Li+扩散速率, 提升电极材料的长循环特性.电子电导包覆层改善了材料的电子导电性, 提升了材料在高电流密度下的倍率性能.混合包覆层试图结合两种及以上包覆层的各自优势, 发挥协同优势来提升材料的综合电化学性能.
3.2 表面掺杂
相比于表面包覆方法是在电极材料表面形成不同功能特性的包覆层, 离子掺杂的方法则是通过不同于电极材料元素的离子进入材料的晶格之中, 去占据材料的晶格空位或替换其元素离子, 进而达到稳定材料的结构和提升Li+扩散速率的效果[99, 100].
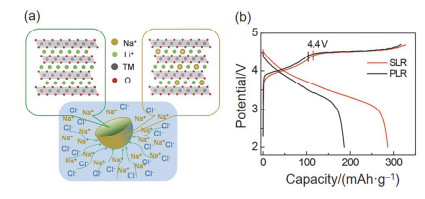
过去十几年中, 对富锂锰基正极材料的离子掺杂研究多集中在对其体相掺杂.近些年研究发现, 对富锂锰基正极材料进行表面离子掺杂有诸多优势.一是可以通过减少掺杂物质的用量来降低非活性物质的占比, 从而减少电极材料的容量损失[38].二是, 过多的离子掺杂会破坏材料结构的稳定性, 并伴随杂相出现.用少量的离子去掺杂改性材料的表面, 可以增加材料表面结构稳定性, 抑制从材料表面开始发生的结构转变. Qing等[101]在焙烧富锂锰基正极材料时加入熔融的NaCl实现了Na+对材料的表面梯度掺杂.如图 5(a)所示, Na+进入Li层后, 较大的离子半径可以增加Li层中的(003)晶面间距, 可以促进Li+在体相结构中的迁移速率.同时, Na+在Li层间起到支柱的作用, 可以抑制过渡金属从氧八面体位(过渡金属层)向邻近的氧四面体位(Li层)迁移而造成的材料相转变.如图 5(b)所示, 在2.0~4.7 V, 25 mA•g-1下, 富锂锰基正极材料的首次放电比容量和首次库伦效率为187 mAh•g-1和63%, 经Na+掺杂后, 首次放电比容量和首次库伦效率提升至286 mAh•g-1和87%.
图 5

Liu等[102]通过密度泛函理论计算发现, Nb5+的离子半径为64 pm, Li+的离子半径为74 pm, Nb5+容易在富锂锰基正极材料表面与Li+发生互扩散.因此, Liu等使用乙醇铌对富锂锰基正极材料的表面实现了Nb5+掺杂. Nb5+扩散进入材料表面过渡金属层, 掺杂深度大约4~5个原子层.材料表面形成了Nb—O键钝化了材料表面, 增强了材料表面结构稳定性.进一步研究发现, Nb5+掺杂增加了过渡金属迁移的能垒, 抑制了过渡金属迁移导致的材料相转变.通过表面掺杂Nb5+的富锂锰基正极材料的首次放电比容量达到320 mAh•g-1, 循环100次后容量保持率达到94.5%. Zhang等[103]用K2Cr2O7实现了对富锂锰基正极材料表面Cr6+掺杂, 同时还在表面形成了尖晶石相.经过表面Cr6+掺杂的材料倍率性能和循环稳定性得到明显改善, 电压衰减也得到了明显抑制.在10 C倍率下放电比容量可达129.3 mAh•g-1, 0.5 C下循环200次后容量保持率为86%.
表面掺杂不仅可以通过稳定富锂锰基正极材料结构来抑制材料电压衰减, 同时可以通过抑制其表面晶格氧的析出来改善电压衰减问题[104].富锂锰基正极材料中氧的析出主要来自于Li2MnO3相在电化学活化过程中结构的不稳定性[24].当杂原子被引入材料的表面时, 会对材料的Li2MnO3相施加额外应力, 从而稳定了表面的Li2MnO3相以减少晶格氧的析出. Zhao等[105]在富锂锰基前驱体中同时加入NH4H2PO4和LiOH实现了对富锂锰基正极材料表面的聚阴离子PO43−的掺杂, 同时PO43−在表层扩散时促使表面的尖晶石相生成.研究发现, 聚阴离子的掺杂有效稳定了表层晶格氧结构, 减缓了晶格氧流失问题. Shang等[106]采用共沉淀法合成含Ru的富锂锰基前驱体, 然后与LiCO3混合后高温焙烧得到表面富集Ru的富锂锰基正极材料. Ru4+取代了富锂锰基正极材料表面的部分Mn4+, 进而稳定了表面结构和减少了晶格氧的析出, 有效地抑制了材料的电压衰减问题. Ru4+掺杂的富锂锰基正极材料具有高振实密度(2.1 g•cm-3)和优异的电化学性能.在2.0~4.8 V, 0.1 C下, 首次放电比容量可达280 mAh•g-1.循环100次后, 容量保持率为98.1%.
综上所述, 不同半径、不同价态和占据不同位置的离子对材料的性能会有不同的提升效果, 这主要取决于它对材料(003)晶面间距、过渡金属离子的迁移能垒、晶格氧析出的影响.表面掺杂可以增强富锂锰基正极材料表面结构稳定性, 有效抑制材料表面发生的相转变和晶格氧流失, 在改善材料电压衰减方面作用明显.表面掺杂还可避免体相掺杂造成的容量损失和杂相生成等问题, 实现了“好钢用在刀刃上”的效果.但是对富锂锰基正极材料进行表面掺杂也存在着现有可选择的离子种类较少、离子扩散深度不容易控制等问题.同时, 一些直接对富锂锰基材料成品进行表面掺杂的方法, 容易增大材料表面的晶格缺陷而造成电极材料与电解液的接触面积增大.因此, 直接对富锂锰基正极材料成品进行表面掺杂在抑制电解/电解液界面副反应等方面效果不佳.表面包覆和表面掺杂的结合能够有效解决这个问题, 在后面的表面联合改性部分会对此着重进行论述.
3.3 表面化学处理
表面化学处理是通过化学溶剂与富锂锰基正极材料的表面进行反应, 去除材料表面的部分Li和氧元素.这种方法能够实现对表面Li2MnO3相的活化, 以及在材料表面构筑晶格空位(Li和氧空位).相比于表面包覆和表面掺杂, 表面化学处理没有引入包覆物或掺杂原子.
研究人员很早就用酸对富锂锰基正极材料表面进行化学处理. Kang等[107]使用HNO3浸泡富锂锰基正极材料, Li2MnO3组分中会脱出部分不可逆的含锂化合物, 这减轻了电化学活化Li2MnO3相所造成的首次不可逆容量过高的问题.结果显示, 经HNO3处理的富锂锰基正极材料的首次库伦效率提高至100%.但是该方法也破坏了材料表面的结构稳定性, 导致材料的循环性能显著降低. Paik等[108]通过核磁共振(NMR)谱结合XRD谱, 证明了酸处理Li2MnO3材料时, 溶液中的H+会置换材料中的Li+. Benedek等[109]通过第一性原理计算了Li2MnO3相发生H+/Li+置换反应的自由能, 发现Li2MnO3中Li层的Li+极易被H+置换而出, 而过渡金属层中的Li+很难与H+发生置换反应.酸处理的化学反应方程式可以表达为Li2MnO3+xH+(酸处理)→Li++Li2-xHxMnO3→(水洗)→Li2-xHxMnO3→(热处理)→ Li2-xMnO3-x/2+x/2H2O.
胺类溶液也可以用于富锂锰基正极材料的表面化学处理. Denis等[110]采用(NH4)2SO4处理富锂锰基正极材料来活化材料表层的Li2MnO3相, 化学方程式为Li2MnO3+x(NH4)2SO4→Li2-2xMnO3-x/2+xLi2SO4+2xNH3+xH2O.经过20 wt% (NH4)2SO4处理的富锂锰基正极材料在300 mA•g-1电流密度下首次放电比容量可达270 mAh•g-1, 首次库伦效率从原来的76%提升至95%. Oh等[111]采用水合肼溶液去处理富锂锰基正极材料, 有效地活化了材料表面的Li2MnO3相.经过化学活化的富锂锰基正极材料, 在0.1 C下充放电, 前三次的库伦效率接近100%.
除此以外, 一些研究工作尝试用气体处理材料表面. Zhang等[112]采用水合肼蒸气在300 ℃下退火处理Li1.2Ni0.13Mn0.54Co0.13O2.电耦合等离子体原子发射光谱(ICP)结果表明, Li在化学式中占比由1.2降为1.13.说明经水合肼蒸汽处理后, 富锂锰基正极材料表面的Li+被部分去除.电化学性能测试表明, 经水合肼蒸汽表面处理过的材料的首次放电容量达到295.6 mAh•g-1, 首次库伦效率为89.5%.在400 mA•g-1电流密度下, 放电比容量可达191.7 mAh•g-1. Erickson等[113]在400 ℃下通过NH3气相处理了富锂锰基正极材料.通过X射线衍射(XRD)发现材料层状相的晶格常数没有变化, 说明NH3没有改变材料的内部结构.通过X射线光电子能谱(XPS)和X射线吸收近边结构(XANES)发现材料表层Co和Mn原子被还原, 导致材料表面结构发生重排产生了尖晶石相.同时, 反应中被去除Li+在表面生成LiOH、Li2CO3和Li2O等物质.经过此方法处理后, 材料表面出现的稳定的尖晶石相有利于材料在循环过程中电压和容量的稳定性.
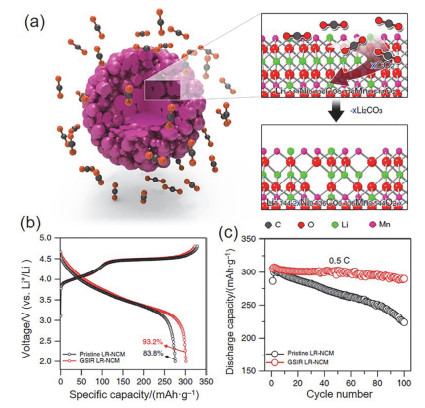
Qiu等[114]利用CO2与富锂锰基正极材料的气固界面反应(GSIR), 在材料表面形成了均匀的一层氧空位.如图 6(a)所示, CO2与富锂锰基材料经过数天反应后, 会产生类似于碳酸盐的物质, 将其用水洗涤除去后会在材料颗粒表面生成氧空位. 图 6(b)的电化学性能测试表明, 在0.05 C倍率测试下, 经GSIR处理的富锂锰基正极材料首次放电比容量为301 mAh•g-1, 首次库伦效率高达93.8%.如图 6(c)所示, 在55 ℃恒温下, 以5 C倍率充放电循环150次后, 经GSIR处理的材料的放电比容量保持在290 mAh•g-1, 而原始材料的放电比容量衰减到223 mAh•g-1.经过第一性原理计算, 富锂锰基正极材料表面不存在氧空位时, Li+容易形成“Li-Li哑铃型”局部结构, 进而影响Li+的可逆脱嵌; 而氧空位的存在能够避免这种不利的局部结构的形成, 进而增加材料中可逆脱嵌Li+的含量.并且材料表面的氧空位能够抑制晶格氧在循环过程中的析出, 改善电极的循环性能[115, 116]. Huang等[117]通过原位XRD实时观测材料在充放电过程中的结构变化, 证实了材料表面氧空位的存在成功抑制了O2的释放.
图 6

综上, 富锂锰基正极材料的表面经过酸和胺类溶液处理后, 能够通过H+/Li+置换活化Li2MnO3相, 减少电化学活化Li2MnO3相所造成的首次可逆容量损失.但是其副作用是处理后对材料表面结构的影响较大, 会降低材料的循环稳定性和倍率性能.溶液处理的方法在表面改性的实用化方面存在一定的难度.气固反应相对温和且对材料表面结构影响较小, 用气体溶剂处理富锂锰基正极材料能够在材料表面形成稳定的尖晶石相或氧空位, 抑制过渡金属和晶格氧的流失, 这种方法具有较好的应用前景.
4. 表面联合改性策略
单一的表面离子掺杂可以增强富锂锰基正极材料在电极循环过程中的结构稳定性, 但也增大了材料的晶格缺陷, 从而使电解液与材料的反应活性增大.表面包覆可以阻止电解液对电极活性材料的侵蚀问题.表面化学处理可以在材料表面形成Li或氧空位, 更有利于离子扩散进入富锂锰基正极材料表面晶格空位, 实现更为有效地表面离子掺杂.近些年来, 研究人员通过多种巧妙的策略, 将两种及以上的表面改性方法结合实现了对富锂锰基正极材料的表面联合改性. Liu等[118]在富锂锰基正极材料表面实现Mg3(PO4)2包覆和Mg2+的掺杂.首先, 在溶液中对Li1.17Ni0.17Co0.17Mn0.5O2包覆Mg3(PO4)2, 然后将溶液的pH值从5.5升到10.5, 在60 ℃下加热6 h实现了溶液中H+对材料中Li+的置换.此时, 改性的材料的化学式可表示为Li1.17-xHxNi0.17Co0.17Mn0.5O2@ Mg3(PO4)2.然后在空气中退火焙烧450 ℃, 晶格中H+以H2O分子流失后, Mg2+进入材料表面晶格占据了Li空位.研究进一步发现, Mg替代Li的4h位后, 阻止了过渡金属向Li位的迁移, 抑制了材料的电压衰减.经过表面联合改性的富锂锰基正极材料的高温循环稳定性得到明显改善, 在60 ℃, 3.0~4.7 V和1 C倍率下充放电循环250次后, 放电比容量和容量保持率分别为180 mAh•g-1和72.6%.
Zhang等[119]利用KMnO4处理富锂锰基前驱体的方法, 在富锂锰基正极材料表面构筑了Li4Mn5O12尖晶石相保护层, 借助尖晶石结构较高的晶格稳定性有效地阻止材料内部层状相在电压高于4.5 V时晶格氧的析出.首先通过前驱体中Mn3+与KMnO4的反应特性预先在前驱体表面均匀地沉积MnO2层, 然后加入LiOH焙烧后将其转变为Li4Mn5O12保护层.原位XRD和TEM等测试表明, 富锂锰基正极材料表面晶格氧析出会导致局部层状相向尖晶石相转变, 而Li4Mn5O12构筑的尖晶石-层状异质结构由于从源头上切断了晶格氧的析出问题而缓解了这种结构变化.因此, 经过改性的富锂锰基正极材料展现出了优异的循环稳定性、电压稳定性以及动力学性能.在2.0~4.8 V, 0.05 C测试下, 首次放电比容量高达276 mAh•g-1, 循环300次后容量保持率为83.1%.循环后材料的电压衰减问题也得到明显缓解. Cui等[120]采用Ce(NH4)2(NO3)6对富锂锰基正极材料表面进行化学蚀刻, 在材料表面形成了含有Ce掺杂的无定形包覆层.研究发现, 表面Ce掺杂的无定形层能够抑制结构的转变和晶格氧的释放.
Guo等[121]利用Al(NO)3纳米粒子在水和丙酮中溶解度的差异, 在富锂锰基正极材料表面形成了由内向外的尖晶石相、纳米结晶和无定形的Al2O3双包覆层.弱酸性的Al(NO3)3溶于水后, 部分Al(NO3)3会产生絮凝状的Al(OH)3.接着加入富锂锰基正极材料, Al(OH)3会沉积到材料表面.同时, 酸性溶液中的H+会与材料发生H+/Li+置换来活化Li2MnO3相.然后再加入丙酮, 因Al(NO3)3在丙酮中溶解性较差, 溶液中剩余的Al(NO3)3从溶液中析出, 在富锂锰基正极材料表面形成了不均匀的Al(NO3)3沉淀.最后经过高温退火焙烧后, 表层Li2MnO3相的空位去除后形成了表面尖晶石结构, Al(OH)3形成了纳米结晶的Al2O3, Al(NO3)3形成了无定形的Al2O3.无定形和纳米晶构成的双层Al2O3为材料表面提供双重保护, 抑制材料与电解液的副反应, 稳定了电极结构.而表面的尖晶石相则提供了Li+三维扩散通道.因此, 在富锂锰基正极材料表面形成的多级结构提升了其循环容量保持率和倍率性能.在0.1 C倍率下充放电循环100次, 材料的放电比容量仍保持为259.5 mAh•g-1, 在3 C倍率下, 材料的放电比容量为146.7 mAh•g-1.
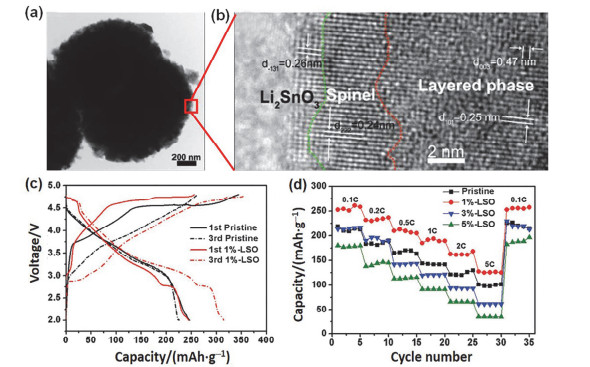
Li等[122]采用原位锂化方法实现了对Li1.2Mn0.6- Ni0.2O2正极材料进行Li2SnO3包覆和表面Sn4+掺杂.通过往Mn0.6Ni0.2CO3前驱体加入SnCl4溶液, 充分搅拌并80 ℃隔夜干燥得到Mn0.6Ni0.2CO3@SnO2, 然后再加入LiOH•H2O (Li/Mn比略高于化学计量比)充分混合, 后在900 ℃下焙烧12 h得到目标材料.均匀的Li2SnO3纳米涂层在材料表面形成过程中, Sn4+扩散进入材料表面Li层, 同时表层少量尖晶石相也开始形成.如图 7(a, b)的高分辨TEM图所示, 由内而外的分别是材料的层状相、尖晶石相和Li2SnO3包覆层. 图 7(c)为材料的前三次充放电曲线, 2.8 V的尖晶石放电平台提高了材料的放电比容量和库伦效率.通过中子衍射(neutron diffraction)分析表明, 表面的Sn4+掺杂增加了Li层与过渡金属层的层间距, 与表面尖晶石相一起促进了Li+的迁移速率.通过X射线吸收谱(XAS)和X光电子能谱(XPS)分析表明, Sn4+掺杂降低了Li+的活化能, 缓解了氧化还原反应中电极的极化问题.同时, Sn4+掺杂降低了过渡金属与晶格氧的共价键作用力, 从而增强了阴离子(O2-/O-)的氧化还原活性和抑制了晶格氧析出的问题. 图 7(d)所示, 1 wt% Li2SnO3包覆量的材料拥有最高的倍率性能, 在5 C倍率下放电容量高于120 mAh•g-1.
图 7
 图 7. (a, b) Li2SnO3改性Li1.2Mn0.6Ni0.2O2的高分辨透射电子显微镜图, (c)改性前后材料在0.05 C下的前三次充放电曲线和(d)倍率性能对比[122]Figure 7. (a, b) HRTEM images of Li2SnO3 modified Li1.2Mn0.6Ni0.2O2 (LSO) with an integrated strategy, (c) Initial charge-discharge plots at 0.05 C for the pristine sample and 1% LSO, (d) rate performance of different sample[122]
综上, 基于表面包覆、表面掺杂和表面化学处理的表面联合改性可以结合几种表面改性手段的优势, 更好地提高富锂锰基正极材料的性能.通过表面包覆可抑制电极/电解液界面副反应、减缓材料的极化, 通过表面掺杂可抑制材料的相转变和晶格氧析出, 通过表面化学处理制造的Li层或氧层空位可使掺杂原子更容易进入材料内部晶格中.表面联合改性能够避免单一表面改性方式的不足, 将会成为富锂锰基正极材料的表面改性研究的一个趋势.但是现如今的表面联合改性研究因涉及的工艺复杂且步骤多而仍处于实验室研究阶段, 还需要研究人员在深入研究基于多种表面改性方法的联合改性机理基础上, 去优化及简化现有的方法并探索新型的表面联合改性方法.
5. 结论与展望
本文从富锂锰基正极材料的结构和表面组成成分出发, 结合材料的电化学反应特性, 从表面包覆、表面掺杂改性、表面化学改性及表面联合改性等几个方面总结了多种用于富锂锰基正极材料的表面改性方法, 同时讨论并分析了表面改性对材料性能提升的机制机理.如表 1所示, 本文对不同表面改性方法的优势和不足进行了总结, 同时列举了材料电化学性能提升的实例.
表 1
 表 1 富锂锰基正极材料表面改性方法的总览Table 1. Outline of various surface modified method for Li- and Mn-rich cathode materials with their advantages/disadvantages and examples
 下载:
导出CSV
表面改性方法 优势 不足 电化学性能 参考文献 表面包覆 惰性包覆层 抑制电极/电解液界面副反应, 提升电极材料的循环和热稳定性. 过量的惰性包覆物会阻碍电极的电荷转移, 并降低电极有效活性质量. Al2O3包覆层, 0.1 C, 50 ℃下首放310 mAh•g-1, 循环30次容量没有衰减. [46] AlF3包覆层, C/3室温下循环150次, 容量没有衰减. C/3, 60 ℃下循环150次容量保持率在93.6%. [55] 活性包覆层 提升材料的首次放电比容量和首次库伦效率. 在反应中也会与电解液发生反应, 消耗部分Li+, 导致材料循环保持率会有所降低. MnO2包覆层, 0.1 C下, 首放299 mAh• g-1, 首库88%. [69] 离子电导
包覆层能够为电极材料提供活性Li+, 提高材料的长循环性能. 混合离子导体对材料表面的均匀包覆还存在一定难度. 5 wt% LiFePO4包覆层, 0.1 C下首放282.8 mAh•g-1, 循环120次后容量保持率98.1%. [84] 电子电导
包覆层提升材料表面的电子电导能力, 提高材料的倍率性能. 碳材料、石墨烯和导电聚合物与材料的均匀分散难度大, 且石墨烯和导电聚合物成本高. 多巴胺作为碳源, 10 C下的放电容量可达200 mAh•g-1, 循环50次后, 容量保持在176 mAh•g-1. [88] 混合包覆层 利用两种及以上不同特性包覆层的协同优势, 去同时提高材料的倍率性能和循环稳定性. 比单一包覆层的用量多, 合成步骤也多, 包覆物的选择和实用的包覆方法有限. AlPO4和石墨烯复合包覆层, 5 C放电容量为105 mAh•g-1, 在55 ℃高温0.1 C下循环45次, 容量保持率为90.1%. [102] 表面掺杂 增强材料表面结构稳定性, 抑制材料表面发生的相转变和晶格氧流失, 缓解电压衰减问题. 可选择的掺杂离子种类较少, 离子在表层的扩散深度不容易控制.直接对成品进行表面掺杂, 容易增大材料表面的晶格缺陷. Na+掺杂进入Li层, 在层间起到支柱的作用. 25 mA•g-1下, 材料首放和首库提升至286 mAh•g-1和87%. [107] Ru4+取代了材料表面的部分Mn4+, 在0.1 C下, 首放280 mAh•g-1. 0.1 C下循环100次后, 容量保持率为98.1%. [112] 表面化学处理 活化材料表面Li2MnO3相, 减少材料的首次不可逆容量, 提高材料的首次库伦效率. 处理后对材料表面结构会造成破坏, 会降低材料的循环稳定性.用气体处理材料比液体处理的反应温和, 对材料表面结构影响也较小. (NH4)2SO4溶液处理材料, 300 mA•g-1下首放可达270 mAh•g-1, 首库从原来的76%提升至95%. [116] CO2与材料发生气固界面反应, 在材料表面形成了均匀的一层氧空位.首放301 mAh•g-1, 首库高达93.8%. [120] 表面联合改性 避免了单一表面改性方式的不足, 将会成为富锂锰基正极材料的表面改性研究的一个趋势. 涉及的工艺步骤较多, 且对两种以上表面改性方法的协同改性机理的认识还不足, 需要进一步去研究优化和简化现有方法. Li2SnO3包覆和表面Sn4+掺杂材料. 1 wt%包覆量, 在5 C下放电比容量126 mAh•g-1, 1 C, 55 ℃下循环70次, 放电比容量保持在235.1 mAh•g-1. [128] 首放为首次放电比容量, 首库为首次库伦效率. 表面包覆作为富锂锰基正极材料最为成熟的表面改性手段, 在抑制电极/电解液界面副反应, 阻止过渡金属流失和电解液分解, 和提高材料的离子和电子电导率等方面发挥了重要的作用, 但是在抑制材料的相转变问题上作用往往有限.同时, 材料表面包覆采用溶液化学法配合后续热处理在富锂锰基正极材料表面形成的包覆层无法完全保证材料表面包覆层的厚度均匀和包覆完整, 而表面包覆层的粗糙度和均匀性会严重影响其阻止电解液侵蚀电极材料的效果, 表面包覆层的厚度会影响电极表面的电子和离子的转移.原子气相沉积(ALD)和分子气相沉积(MLD)等材料外延生产手段可在材料表面形成较为均匀的纳米级包覆层, 但这些方法成本高昂, 且能够符合ALD/MLD反应的前驱体也比较稀缺.因此开发廉价、快捷的表面包覆方法将是未来表面包覆改性的重要研究方向.
表面掺杂能够实现少量原子进入材料表面的Li层或过渡金属层来稳定材料表层的晶格结构, 有效抑制材料的相转变和晶格氧的析出.但是现有可选择的表面掺杂元素有限, 而且现有的多数方法对富锂锰基正极材料表面进行离子掺杂的掺杂量难以准确地控制, 掺杂离子扩散进入材料表面晶格中的过程机制还没有完整定论, 这些都需要研究人员进一步的深入研究和探索.
表面化学处理能够提升材料的首次库伦效率, 但是去除了材料表面的大量Li+会造成材料循环容量的降低, 还会破坏材料的表面甚至内部结构, 进而影响到材料的循环稳定性.表面化学处理更适用于对材料进行预处理, 即对材料中的Li2MnO3相进行预活化而在材料表面形成Li空位和氧空位.
表面联合改性尝试结合三种单一表面改性方法的优势, 去提升富锂锰基正极材料的综合电化学性能.将三种表面改性方法进行结合的策略就是, 首先通过表面化学处理在材料表面形成晶格空位, 然后往材料里加入具有电化学活性的离子导体, 其中部分离子可以有效地扩散进入材料中的Li位或过渡金属位, 剩余的离子导体在材料表面形成包覆层.首先对材料进行表面化学处理方法不仅可以活化材料表层的Li2MnO3相, 来减少材料首次不可逆容量的损失.而且化学处理在材料表面造成的晶格空位, 有利于离子导体中的离子准确地扩散进入Li的空位或过渡金属空位, 这有助于实现掺杂位点和掺杂深度的可控.低价态的离子若进入Li层能够稳定Li+脱出和嵌入造成的结构变化, 高价态的离子进入过渡金属层能够抑制过渡金属因为价态变化发生的迁移和流失, 进而可有效地改善材料容量和电压衰减问题.最后表面的离子导体包覆层能够弥补化学处理和掺杂对材料表面造成的晶格缺陷, 材料表面形成的包覆层能够阻止电解液对电极材料的直接侵蚀, 去提升材料的循环寿命和热稳定性.整体来看, 表面联合改性将会是日后富锂锰基正极材料表面改性的热点和趋势.
未来富锂锰基正极材料表面改性工作主要存在以下两方面的挑战.一方面要利用电子显微分析、光谱和电化学谱等先进的表征技术对富锂锰基正极材料表面和界面行为进行研究, 以便深入理解表面改性的机理.另一方面, 针对不同成分的富锂锰基正极材料去设计合理的、操作简易的、成本低廉的表面改性方法.这些需要基础研究人员和工程技术开发人员一起合作和努力, 进而才能实现富锂锰基正极材料从实验室到产业化的真正跨越.
-
-
[1]
Goodenough, J. B. Energy Storage Mater. 2015, 1, 158. doi: 10.1016/j.ensm.2015.07.001
-
[2]
Kalluri, S.; Yoon, M.; Jo, M.; Park, S.; Myeong, S.; Kim, J.; Dou, S. X.; Guo, Z.; Cho, J. Adv. Energy Mater. 2017, 7, 1601507. doi: 10.1002/aenm.201601507
-
[3]
邓邦为, 孙万琦, 王昊, 陈滔, 李璇, 瞿美臻, 彭工厂, 化学学报, 2018, 76, 259. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract346508.shtmlDeng, B.; Sun, W.; Wang, H.; Chen, T.; Li, X.; Qu, M.; Peng, G. Acta Chim. Sinica 2018, 76, 259(in Chinese). http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract346508.shtml
-
[4]
郑卓, 吴振国, 向伟, 郭孝东, 化学学报, 2017, 75, 501. doi: 10.11862/CJIC.2017.053Zheng, Z.; Wu, Z.; Xiang, W.; Guo, X. Acta Chim. Sinica 2017, 75, 501(in Chinese). doi: 10.11862/CJIC.2017.053
-
[5]
Hua, W.; Wang, Y.; Zhong, Y.; Wang, G.; Zhong, B.; Fang, B.; Guo, X.; Liao, S.; Wang, H. Chin. J. Chem. 2015, 33, 261. doi: 10.1002/cjoc.201400551
-
[6]
Wen, L.; Pilgun, O.; Xien, L.; Min-Joon, L.; Woongrae, C.; Sujong, C.; Youngsik, K.; Jaephil, C. Angew. Chem. 2015, 54, 4440. doi: 10.1002/anie.201409262
-
[7]
Hou, P.; Yin, J.; Ding, M.; Huang, J.; Xu, X. Small 2017, 13, 1701802. doi: 10.1002/smll.201701802
-
[8]
Manthiram, A.; Knight, J. C.; Myung, S. T.; Oh, S. M.; Sun, Y. K. Adv. Energy Mater. 2016, 6, 1501010. doi: 10.1002/aenm.201501010
-
[9]
Erickson, E. M.; Schipper, F.; Penki, T. R.; Shin, J. Y.; Erk, C.; Chesneau, F. F.; Markovsky, B.; Aurbach, D. J. Electrochem. Soc. 2017, 164, A6220. doi: 10.1149/2.0351701jes
-
[10]
Kim, J.; Lee, H.; Cha, H.; Yoon, M.; Park, M.; Cho, J. Adv. Energy Mater. 2018, 8, 1702028. doi: 10.1002/aenm.201702028
-
[11]
Numata, K.; Sakaki, C.; Yamanaka, S. Chem. Lett. 1997, 1997, 725.
-
[12]
Numata, K.; Sakaki, C.; Yamanaka, S. Solid State Ionics 1999, 117, 257. doi: 10.1016/S0167-2738(98)00417-2
-
[13]
Lu, Z. H.; Macneil, D. D.; Dahn, J. R. Electrochem. Solid-State Lett. 2001, 7, A503.
-
[14]
Johnson, C. S.; Kim, J. S.; Lefief, C.; Li, N.; Vaughey, J. T.; Thackeray, M. M. Electrochem. Commun. 2004, 6, 1085. doi: 10.1016/j.elecom.2004.08.002
-
[15]
Thackeray, M. M.; Johnson, C. S.; Vaughey, J. T.; Li, N.; Hackney, S. A. J. Mater. Chem. 2005, 15, 2257. doi: 10.1039/b417616m
-
[16]
Thackeray, M. M.; Kang, S. H.; Johnson, C. S.; Vaughey, J. T.; Benedek, R.; Hackney, S. A. J. Mater. Chem. 2007, 17, 3112. doi: 10.1039/b702425h
-
[17]
Wang, Z.; Yin, Y.; Ren, Y.; Wang, Z.; Gao, M.; Ma, T.; Zhuang, W.; Lu, S.; Fan, A.; Amine, K. Nano Energy 2017, 31, 247. doi: 10.1016/j.nanoen.2016.10.014
-
[18]
Nayak, P. K.; Erickson, E. M.; Schipper, F.; Penki, T. R.; Munichandraiah, N.; Adelhelm, P.; Sclar, H.; Amalraj, F.; Markovsky, B.; Aurbach, D. Adv. Energy Mater. 2018, 8, 1702397. doi: 10.1002/aenm.201702397
-
[19]
Li, M.; Lu, J.; Chen, Z.; Amine, K. Adv. Mater. 2018, 30, 1800561. doi: 10.1002/adma.201800561
-
[20]
Zuo, Y.; Li, B.; Jiang, N.; Chu, W.; Zhang, H.; Zou, R.; Xia, D. Adv. Mater. 2018, 30, 1707255. doi: 10.1002/adma.201707255
-
[21]
Zheng, J.; Myeong, S.; Cho, W.; Yan, P.; Xiao, J.; Wang, C.; Cho, J.; Zhang, J. G. Adv. Energy Mater. 2016, 7, 1601284.
-
[22]
Assat, G.; Tarascon, J.-M. Nat. Energy 2018, 3, 373. doi: 10.1038/s41560-018-0097-0
-
[23]
杨春, 龚正良, 赵文高, 杨勇, 化学学报, 2017, 75, 212. doi: 10.7503/cjcu20160458Yang, C.; Gong, Z.; Zhao, W.; Yang, Y. Acta Chim. Sinica 2017, 75, 212(in Chinese). doi: 10.7503/cjcu20160458
-
[24]
Gauthier, M.; Carney, T. J.; Grimaud, A.; Giordano, L.; Pour, N.; Chang, H. H.; Fenning, D. P.; Lux, S. F.; Paschos, O.; Bauer, C. J. Phys. Chem. Lett. 2015, 6, 4653. doi: 10.1021/acs.jpclett.5b01727
-
[25]
Xu, B.; Fell, C. R.; Chi, M.; Meng, Y. S. Energy Environ. Sci. 2011, 4, 2223. doi: 10.1039/c1ee01131f
-
[26]
Oh, P.; Ko, M.; Myeong, S.; Kim, Y.; Cho, J. Adv. Energy Mater. 2014, 4, 1400631. doi: 10.1002/aenm.201400631
-
[27]
Yan, P.; Nie, A.; Zheng, J.; Zhou, Y.; Lu, D.; Zhang, X.; Xu, R.; Belharouak, I.; Zu, X.; Xiao, J. Nano Lett. 2015, 15, 514. doi: 10.1021/nl5038598
-
[28]
Croy, J. R.; Balasubramanian, M.; Gallagher, K. G.; Burrell, A. K. Acc. Chem. Res. 2015, 48, 2813. doi: 10.1021/acs.accounts.5b00277
-
[29]
Kim, J.-S.; Johnson, C. S.; Vaughey, J. T.; Thackeray, M. M.; Hackney, S. A.; Yoon, W.; Grey, C. P. Chem. Mater. 2004, 16, 1996. doi: 10.1021/cm0306461
-
[30]
Kang, S. H.; Kempgens, P.; Greenbaum, S.; Kropf, A. J.; Amine, K.; Thackeray, M. M. J. Mater. Chem. 2007, 17, 2069. doi: 10.1039/B618715C
-
[31]
Jarvis, K. A.; Deng, Z.; Allard, L. F.; Manthiram, A.; Ferreira, P. J. Chem. Mater. 2011, 23, 3614. doi: 10.1021/cm200831c
-
[32]
Mccalla, E.; Lowartz, C. M.; Brown, C. R.; Dahn, J. R. Chem. Mater. 2013, 25, 912. doi: 10.1021/cm304002b
-
[33]
Shunmugasundaram, R.; Senthil Arumugam, R.; Dahn, J. R. Chem. Mater. 2015, 27, 757. doi: 10.1021/cm504583y
-
[34]
Shunmugasundaram, R.; Senthil Arumugam, R.; Harris, K. J.; Goward, G. R.; Dahn, J. R. Chem. Mater. 2016, 28, 55. doi: 10.1021/acs.chemmater.5b02104
-
[35]
Zheng, J.; Xu, P.; Gu, M.; Xiao, J.; Browning, N. D.; Yan, P.; Wang, C.; Zhang, J.-G. Chem. Mater. 2015, 27, 1381. doi: 10.1021/cm5045978
-
[36]
Gu, M.; Belharouak, I.; Zheng, J.; Wu, H.; Xiao, J.; Genc, A.; Amine, K.; Thevuthasan, S.; Baer, D. R.; Zhang, J.-G. ACS Nano 2013, 7, 760. doi: 10.1021/nn305065u
-
[37]
Hong, J.; Seo, D. H.; Kim, S. W.; Gwon, H.; Oh, S. T.; Kang, K. J. Mater. Chem. 2010, 20, 10179. doi: 10.1039/c0jm01971b
-
[38]
Xiao, B.; Sun, X. Adv. Energy Mater. 2018, 8, 1802057. doi: 10.1002/aenm.201802057
-
[39]
Hu, E.; Yu, X.; Lin, R.; Bi, X.; Lu, J.; Bak, S.; Nam, K.-W.; Xin, H. L.; Jaye, C.; Fischer, D. A.; Amine, K.; Yang, X.-Q. Nat. Energy 2018, 3, 690. doi: 10.1038/s41560-018-0207-z
-
[40]
Dai, K.; Wu, J.; Zhuo, Z.; Li, Q.; Sallis, S.; Mao, J.; Ai, G.; Sun, C.; Li, Z.; Gent, W. E.; Chueh, W. C.; Chuang, Y.-d.; Zeng, R.; Shen, Z.-x.; Pan, F.; Yan, S.; Piper, L. F. J.; Hussain, Z.; Liu, G.; Yang, W. Joule 2019, 3, 518. doi: 10.1016/j.joule.2018.11.014
-
[41]
Zheng, J.; Myeong, S.; Cho, W.; Yan, P.; Xiao, J.; Wang, C.; Cho, J.; Zhang, J. G. Adv. Energy Mater. 2017, 7, 1601284. doi: 10.1002/aenm.201601284
-
[42]
Shi, S. J.; Tu, J. P.; Tang, Y. Y.; Liu, X. Y.; Zhang, Y. Q.; Wang, X. L.; Gu, C. D. Electrochim. Acta 2013, 88, 671. doi: 10.1016/j.electacta.2012.10.111
-
[43]
Han, E.; Li, Y.; Zhu, L.; Zhao, L. Solid State Ionics 2014, 255, 113. doi: 10.1016/j.ssi.2013.12.018
-
[44]
Yan, P.; Zheng, J.; Zhang, X.; Xu, R.; Amine, K.; Xiao, J.; Zhang, J.-G.; Wang, C.-M. Chem. Mater. 2016, 28, 857. doi: 10.1021/acs.chemmater.5b04301
-
[45]
Kobayashi, G.; Irii, Y.; Matsumoto, F.; Ito, A.; Ohsawa, Y.; Yamamoto, S.; Cui, Y.; Son, J. Y.; Sato, Y. J. Power Sources 2016, 303, 250. doi: 10.1016/j.jpowsour.2015.11.014
-
[46]
Lee, G.-H.; Choi, I. H.; Oh, M. Y.; Park, S. H.; Nahm, K. S.; Aravindan, V.; Lee, Y.-S. Electrochim. Acta 2016, 194, 454. doi: 10.1016/j.electacta.2016.02.129
-
[47]
Xie, Y.; Chen, S.; Lin, Z.; Yang, W.; Zou, H.; Sun, R. W.-Y. Electrochem. Commun. 2019, 99, 65. doi: 10.1016/j.elecom.2019.01.005
-
[48]
Mu, K.; Cao, Y.; Hu, G.; Du, K.; Yang, H.; Gan, Z.; Peng, Z. Electrochim. Acta 2018, 273, 88. doi: 10.1016/j.electacta.2018.04.027
-
[49]
Chen, C.; Geng, T.; Du, C.; Zuo, P.; Cheng, X.; Ma, Y.; Yin, G. J. Power Sources 2016, 331, 91. doi: 10.1016/j.jpowsour.2016.09.051
-
[50]
Rastgoo-Deylami, M.; Javanbakht, M.; Omidvar, H. Solid State Ionics 2019, 331, 74. doi: 10.1016/j.ssi.2018.12.025
-
[51]
Zheng, J. M.; Zhang, Z. R.; Wu, X. B.; Dong, Z. X.; Zhu, Z.; Yang, Y. J. Electrochem. Soc. 2008, 155, A775. doi: 10.1149/1.2966694
-
[52]
Zheng, J.; Gu, M.; Xiao, J.; Polzin, B. J.; Yan, P.; Chen, X.; Wang, C.; Zhang, J.-G. Chem. Mater. 2014, 26, 6320. doi: 10.1021/cm502071h
-
[53]
Pang, S.; Wang, Y.; Chen, T.; Shen, X.; Xi, X.; Liao, D. Ceram. Int. 2016, 42, 5397. doi: 10.1016/j.ceramint.2015.12.076
-
[54]
Hu, G.; Qi, X.; Hu, K.; Lai, X.; Zhang, X.; Du, K.; Peng, Z.; Cao, Y. Electrochim. Acta 2018, 265, 391. doi: 10.1016/j.electacta.2018.01.176
-
[55]
Sun, S.; Wan, N.; Wu, Q.; Zhang, X.; Pan, D.; Bai, Y.; Lu, X. Solid State Ionics 2015, 278, 85. doi: 10.1016/j.ssi.2015.05.021
-
[56]
Liu, X.; Huang, T.; Yu, A. Electrochim. Acta 2015, 163, 82. doi: 10.1016/j.electacta.2015.02.155
-
[57]
Liu, H.; Qian, D.; Verde, M. G.; Zhang, M.; Baggetto, L.; An, K.; Chen, Y.; Carroll, K. J.; Lau, D.; Chi, M.; Veith, G. M.; Meng, Y. S. ACS Appl. Mater. Interfaces 2015, 7, 19189. doi: 10.1021/acsami.5b04932
-
[58]
Lu, C.; Wu, H.; Zhang, Y.; Liu, H.; Chen, B.; Wu, N.; Wang, S. J. Power Sources 2014, 267, 682. doi: 10.1016/j.jpowsour.2014.05.122
-
[59]
Wu, Y.; Murugan, A. V.; Manthiram, A. J. Electrochem. Soc. 2008, 155, A635. doi: 10.1149/1.2948350
-
[60]
Ma, J.; Li, B.; An, L.; Wei, H.; Wang, X.; Yu, P.; Xia, D. J. Power Sources 2015, 277, 393. doi: 10.1016/j.jpowsour.2014.11.133
-
[61]
Xiao, B.; Wang, B.; Liu, J.; Kaliyappan, K.; Sun, Q.; Liu, Y.; Dadheech, G.; Balogh, M. P.; Yang, L.; Sham, T.-K. Nano Energy 2017, 34, 120. doi: 10.1016/j.nanoen.2017.02.015
-
[62]
Xie, Q.; Zhao, C.; Hu, Z.; Huang, Q.; Chen, C.; Liu, K. RSC Adv. 2015, 5, 77324. doi: 10.1039/C5RA13233A
-
[63]
Chen, J.; Li, Z.; Xiang, H.; Wu, W.; Cheng, S.; Zhang, L.; Wang, Q.; Wu, Y. RSC Adv. 2015, 5, 3031. doi: 10.1039/C4RA11370E
-
[64]
Wu, F.; Li, N.; Su, Y.; Lu, H.; Zhang, L.; An, R.; Wang, Z.; Bao, L.; Chen, S. J. Mater. Chem. 2012, 22, 1489. doi: 10.1039/C1JM14459F
-
[65]
Liu, Y.; Liu, S.; Wang, Y.; Chen, L.; Chen, X. J. Power Sources 2013, 222, 455. doi: 10.1016/j.jpowsour.2012.09.014
-
[66]
Guo, S.; Yu, H.; Liu, P.; Liu, X.; Li, D.; Chen, M.; Ishida, M.; Zhou, H. J. Mater. Chem. A 2014, 2, 4422. doi: 10.1039/c3ta15206e
-
[67]
Jin, Y.; Xu, Y.; Sun, X.; Xiong, L.; Mao, S. Appl. Surf. Sci. 2016, 384, 125. doi: 10.1016/j.apsusc.2016.04.136
-
[68]
He, H.; Zan, L.; Zhang, Y. J. Alloys Compd. 2016, 680, 95. doi: 10.1016/j.jallcom.2016.04.115
-
[69]
Jin, Y.; Xu, Y.; Xiong, L.; Sun, X.; Li, L.; Li, L. Solid State Ionics 2017, 310, 62. doi: 10.1016/j.ssi.2017.07.012
-
[70]
Li, Y.; Huang, H.; Yu, J.; Xia, Y.; Liang, C.; Gan, Y.; Zhang, J.; Zhang, W. J. Alloys Compd. 2019, 783, 349. doi: 10.1016/j.jallcom.2018.12.357
-
[71]
Wang, Z.; Liu, E.; He, C.; Shi, C.; Li, J.; Zhao, N. J. Power Sources 2013, 236, 25. doi: 10.1016/j.jpowsour.2013.02.022
-
[72]
Wang, Z.; Lu, H.-Q.; Yin, Y.-P.; Sun, X.-Y.; Bai, X.-T.; Shen, X.-L.; Zhuang, W.-D.; Lu, S.-G. Rare Metals 2017, 36, 899. doi: 10.1007/s12598-015-0647-6
-
[73]
Zhao, T.; Li, L.; Chen, R.; Wu, H.; Zhang, X.; Chen, S.; Xie, M.; Wu, F.; Lu, J.; Amine, K. Nano Energy 2015, 15, 164. doi: 10.1016/j.nanoen.2015.04.013
-
[74]
Bian, X.; Fu, Q.; Bie, X.; Yang, P.; Qiu, H.; Pang, Q.; Chen, G.; Du, F.; Wei, Y. Electrochim. Acta 2015, 174, 875. doi: 10.1016/j.electacta.2015.06.085
-
[75]
Chen, D.; Zheng, F.; Li, L.; Chen, M.; Zhong, X.; Li, W.; Lu, L. J. Power Sources 2017, 341, 147. doi: 10.1016/j.jpowsour.2016.11.020
-
[76]
Lee, Y.; Lee, J.; Lee, K. Y.; Mun, J.; Lee, J. K.; Choi, W. J. Power Sources 2016, 315, 284. doi: 10.1016/j.jpowsour.2016.03.024
-
[77]
Zhou, L.; Yin, Z.; Tian, H.; Ding, Z.; Li, X.; Wang, Z.; Guo, H. Appl. Surf. Sci. 2018, 456, 763. doi: 10.1016/j.apsusc.2018.06.114
-
[78]
Martha, S. K.; Nanda, J.; Kim, Y.; Unocic, R. R.; Pannala, S.; Dudney, N. J. J. Mater. Chem. A 2013, 1, 5587. doi: 10.1039/c3ta10586e
-
[79]
Kang, S. H.; Thackeray, M. M. Electrochem. Commun. 2009, 11, 748. doi: 10.1016/j.elecom.2009.01.025
-
[80]
Qiao, Q. Q.; Zhang, H. Z.; Li, G. R.; Ye, S. H.; Wang, C. W.; Gao, X. P. J. Mater. Chem. A 2013, 1, 5262. doi: 10.1039/c3ta00028a
-
[81]
Zheng, F.; Yang, C.; Xiong, X.; Xiong, J.; Hu, R.; Chen, Y.; Liu, M. Angew. Chem. Int. Ed. 2015, 54, 13058. doi: 10.1002/anie.201506408
-
[82]
Chen, Y.; Xie, K.; Zheng, C.; Ma, Z.; Chen, Z. ACS Appl. Mater. Interfaces 2014, 6, 16888. doi: 10.1021/am504412n
-
[83]
Li, H.; Zhou, H. Chem. Commun. 2012, 48, 1201. doi: 10.1039/C1CC14764A
-
[84]
Xia, Q.; Zhao, X.; Xu, M.; Ding, Z.; Liu, J.; Chen, L.; Ivey, D. G.; Wei, W. J. Mater. Chem. A 2015, 3, 3995. doi: 10.1039/C4TA05848H
-
[85]
Pang, S.; Xu, K.; Wang, Y.; Shen, X.; Wang, W.; Su, Y.; Zhu, M.; Xi, X. J. Power Sources 2017, 365, 68. doi: 10.1016/j.jpowsour.2017.08.077
-
[86]
Park, K.; Kim, J.; Park, J.-H.; Hwang, Y.; Han, D. J. Power Sources 2018, 408, 105. doi: 10.1016/j.jpowsour.2018.10.001
-
[87]
Ma, Y.; Liu, P.; Xie, Q.; Zhang, G.; Zheng, H.; Cai, Y.; Li, Z.; Wang, L.; Zhu, Z.-Z.; Mai, L. Nano Energy 2019, 59, 184. doi: 10.1016/j.nanoen.2019.02.040
-
[88]
Wu, F.; Li, N.; Su, Y.; Shou, H.; Bao, L.; Yang, W.; Zhang, L.; An, R.; Chen, S. Adv. Mater. 2013, 25, 3722. doi: 10.1002/adma.201300598
-
[89]
王蕾, 赵东东, 刘旭, 于鹏, 付宏刚, 化学学报, 2017, 75, 231. doi: 10.7503/cjcu20160577Wang, L.; Zhao, D.; Liu, X.; Yu, P.; Fu, H. Acta Chim. Sinica 2017, 75, 231(in Chinese). doi: 10.7503/cjcu20160577
-
[90]
李钊, 王忠, 李强, 班丽卿, 庄卫东, 卢世刚, 无机化学学报, 2019, 35, 1561. doi: 10.11862/CJIC.2019.192Li, Z.; Wang, Z.; Li, Q.; Ban, L.; Zhuang, W.; Lu, S. Chinese J. Inorg. Chem. 2019, 35, 1561(in Chinese). doi: 10.11862/CJIC.2019.192
-
[91]
Song, B.; Lai, M. O.; Liu, Z.; Liu, H.; Lu, L. J. Mater. Chem. A 2013, 1, 9954. doi: 10.1039/c3ta11580a
-
[92]
Zhang, J.; Lu, Q.; Fang, J.; Wang, J.; Yang, J.; Nuli, Y. ACS Appl. Mater. Interfaces 2014, 6, 17965. doi: 10.1021/am504796n
-
[93]
Wu, C.; Fang, X.; Guo, X.; Mao, Y.; Ma, J.; Zhao, C.; Wang, Z.; Chen, L. J. Power Sources 2013, 231, 44. doi: 10.1016/j.jpowsour.2012.11.138
-
[94]
Wang, D.; Wang, X.; Yang, X.; Yu, R.; Ge, L.; Shu, H. J. Power Sources 2015, 293, 89. doi: 10.1016/j.jpowsour.2015.05.058
-
[95]
Wu, F.; Liu, J.; Li, L.; Zhang, X.; Luo, R.; Ye, Y.; Chen, R. ACS Appl. Mater. Interfaces 2016, 8, 23095. doi: 10.1021/acsami.6b07431
-
[96]
Kim, I. T.; Knight, J. C.; Celio, H.; Manthiram, A. J. Mater. Chem. A 2014, 2, 8696. doi: 10.1039/c4ta00898g
-
[97]
Chen, D.; Tu, W.; Chen, M.; Hong, P.; Zhong, X.; Zhu, Y.; Yu, Q.; Li, W. Electrochim. Acta 2016, 193, 45. doi: 10.1016/j.electacta.2016.02.043
-
[98]
Liu, H.; Chen, C.; Du, C.; He, X.; Yin, G.; Song, B.; Zuo, P.; Cheng, X.; Ma, Y.; Gao, Y. J. Mater. Chem. A 2015, 3, 2634. doi: 10.1039/C4TA04823G
-
[99]
Nayak, P. K.; Grinblat, J.; Levi, M.; Levi, E.; Kim, S.; Choi, J. W.; Aurbach, D. Adv. Energy Mater. 2016, 6, 1502398. doi: 10.1002/aenm.201502398
-
[100]
Su, X.; Wang, X.; Chen, H.; Yu, Z.; Qi, J.; Tao, S.; Chu, W.; Song, L. Chin. J. Chem. 2017, 35, 1853. doi: 10.1002/cjoc.201700265
-
[101]
Qing, R. P.; Shi, J. L.; Xiao, D. D.; Zhang, X. D.; Yin, Y. X.; Zhai, Y. B.; Gu, L.; Guo, Y. G. Adv. Energy Mater. 2016, 6, 1501914. doi: 10.1002/aenm.201501914
-
[102]
Liu, S.; Liu, Z.; Shen, X.; Li, W.; Gao, Y.; Banis, M. N.; Li, M.; Chen, K.; Zhu, L.; Yu, R. Adv. Energy Mater. 2018, 8, 1802105. doi: 10.1002/aenm.201802105
-
[103]
Zhang, X.; Cao, S.; Yu, R.; Li, C.; Huang, Y.; Wang, Y.; Wang, X.; Gairong, C. ACS Appl. Energy Mater. 2019, 2, 1563. doi: 10.1021/acsaem.8b02178
-
[104]
Huang, J.; Liu, H.; Hu, T.; Meng, Y. S.; Luo, J. J. Power Sources 2018, 375, 21. doi: 10.1016/j.jpowsour.2017.11.048
-
[105]
Zhao, Y.; Liu, J.; Wang, S.; Ji, R.; Xia, Q.; Ding, Z.; Wei, W.; Liu, Y.; Wang, P.; Ivey, D. G. Adv. Funct. Mater. 2016, 26, 4760. doi: 10.1002/adfm.201600576
-
[106]
Shang, H.; Ning, F.; Li, B.; Zuo, Y.; Lu, S.; Xia, D. ACS Appl. Mater. Interfaces 2018, 10, 21349. doi: 10.1021/acsami.8b06271
-
[107]
Kang, S. H.; Johnson, C. S.; Vaughey, J. T.; Amine, K.; Thackeray, M. M. J. Electrochem. Soc. 2006, 153.
-
[108]
Paik, Y.; Grey, C. P.; Johnson, C. S.; Kim, J.-S.; Thackeray, M. M. Chem. Mater. 2002, 14, 5109. doi: 10.1021/cm0206385
-
[109]
Benedek, R.; Thackeray, M. M.; Van De Walle, A. Chem. Mater. 2008, 20, 5485. doi: 10.1021/cm703042r
-
[110]
Denis, Y.; Yanagida, K.; Nakamura, H. J. Electrochem. Soc. 2010, 157, A1177. doi: 10.1149/1.3479382
-
[111]
Oh, P.; Myeong, S.; Cho, W.; Lee, M.-J.; Ko, M.; Jeong, H. Y.; Cho, J. Nano Lett. 2014, 14, 5965. doi: 10.1021/nl502980k
-
[112]
Zhang, J.; Lei, Z.; Wang, J.; Nuli, Y.; Yang, J. ACS Appl. Mater. Interfaces 2015, 7, 15821. doi: 10.1021/acsami.5b02937
-
[113]
Erickson, E. M.; Sclar, H.; Schipper, F.; Liu, J.; Tian, R.; Ghanty, C.; Burstein, L.; Leifer, N.; Grinblat, J.; Talianker, M. Adv. Energy Mater. 2017, 7, 1700708. doi: 10.1002/aenm.201700708
-
[114]
Qiu, B.; Zhang, M.; Wu, L.; Wang, J.; Xia, Y.; Qian, D.; Liu, H.; Hy, S.; Chen, Y.; An, K.; Zhu, Y.; Liu, Z.; Meng, Y. S. Nat. Commun. 2016, 7, 12108. doi: 10.1038/ncomms12108
-
[115]
Danna, Q.; Bo, X.; Miaofang, C.; Shirley, M. Y. Phys. Chem. Chem. Phys. 2014, 16, 14665. doi: 10.1039/C4CP01799D
-
[116]
James, C.; Wu, Y.; Sheldon, B. W.; Qi, Y. Solid State Ionics 2016, 289, 87. doi: 10.1016/j.ssi.2016.02.019
-
[117]
Huang, Z.; Xiong, T.; Lin, X.; Tian, M.; Zeng, W.; He, J.; Shi, M.; Li, J.; Zhang, G.; Mai, L. J. Power Sources 2019, 432, 8. doi: 10.1016/j.jpowsour.2019.05.069
-
[118]
Liu, W.; Oh, P.; Liu, X.; Myeong, S.; Cho, W.; Cho, J. Adv. Energy Mater. 2015, 5, 1500274. doi: 10.1002/aenm.201500274
-
[119]
Zhang, X. D.; Shi, J. L.; Liang, J. Y.; Yin, Y. X.; Zhang, J. N.; Yu, X. Q.; Guo, Y. G. Adv. Mater. 2018, 30, 1801751. doi: 10.1002/adma.201801751
-
[120]
Cui, H.; Li, H.; Liu, J.; Zhang, Y.; Cheng, F.; Chen, J. Inorg. Chem. Front. 2019, 6, 1694. doi: 10.1039/C9QI00333A
-
[121]
Guo, H.; Jia, K.; Han, S.; Zhao, H.; Qiu, B.; Xia, Y.; Liu, Z. Adv. Mater. Interfaces 2018, 5, 1701465. doi: 10.1002/admi.201701465
-
[122]
Li, Q.; Zhou, D.; Zhang, L.; Ning, D.; Chen, Z.; Xu, Z.; Gao, R.; Liu, X.; Xie, D.; Schumacher, G. Adv. Funct. Mater. 2019, 29, 1806706. doi: 10.1002/adfm.201806706
-
[1]
-

图 2 富锂锰基正极材料在0.1C倍率下的(a)充放电曲线, (b) dQ/dV曲线的变化趋势[35], (c)循环45次后的LMR的高角环形暗场-扫描透射显微镜图, 证实了尖晶石相在表面的存在[27]和(d) LMR不同循环次数下充放电曲线与结构变化的示意图[38]
Figure 2 Charge/discharge profile evolution (a) and corresponding dQ/dV curves of LMR cathode at 0.1C rate on 100 cycles[35]. (c) STEM-HAADF image of a 45 cycled LMR showing the presence of a spinel phase on the surface[27]. (d) Schematic diagram showing the evolution of LMR structure and charge-discharge curves during cycling[38]
图 4 (a) 富锂锰基正极材料层状@尖晶石@碳异质结构示意图和(b)高分辨透射电子显微镜图(插图为不同倍率下循环性能)[84]. (c)在富锂锰基正极材料表面构筑石墨烯(rGO)包覆层和化学活化层示意图, (d)扫描电子显微镜图和(e)透射电子显微镜图[26]
Figure 4 (a) Schematic picture of the LMR layered@Spinel@Carbon heterostructure and (b) HRTEM of LMR(the inset is cycling performance at different rate) [84]. (c) Schematic picture of LMR constructing hybrid surface layers consisting of rGO and chemically activated phase, (d) SEM and (e) HRTEM of LMR coated rGO[26]
图 7 (a, b) Li2SnO3改性Li1.2Mn0.6Ni0.2O2的高分辨透射电子显微镜图, (c)改性前后材料在0.05 C下的前三次充放电曲线和(d)倍率性能对比[122]
Figure 7 (a, b) HRTEM images of Li2SnO3 modified Li1.2Mn0.6Ni0.2O2 (LSO) with an integrated strategy, (c) Initial charge-discharge plots at 0.05 C for the pristine sample and 1% LSO, (d) rate performance of different sample[122]
表 1 富锂锰基正极材料表面改性方法的总览
Table 1. Outline of various surface modified method for Li- and Mn-rich cathode materials with their advantages/disadvantages and examples
表面改性方法 优势 不足 电化学性能 参考文献 表面包覆 惰性包覆层 抑制电极/电解液界面副反应, 提升电极材料的循环和热稳定性. 过量的惰性包覆物会阻碍电极的电荷转移, 并降低电极有效活性质量. Al2O3包覆层, 0.1 C, 50 ℃下首放310 mAh•g-1, 循环30次容量没有衰减. [46] AlF3包覆层, C/3室温下循环150次, 容量没有衰减. C/3, 60 ℃下循环150次容量保持率在93.6%. [55] 活性包覆层 提升材料的首次放电比容量和首次库伦效率. 在反应中也会与电解液发生反应, 消耗部分Li+, 导致材料循环保持率会有所降低. MnO2包覆层, 0.1 C下, 首放299 mAh• g-1, 首库88%. [69] 离子电导
包覆层能够为电极材料提供活性Li+, 提高材料的长循环性能. 混合离子导体对材料表面的均匀包覆还存在一定难度. 5 wt% LiFePO4包覆层, 0.1 C下首放282.8 mAh•g-1, 循环120次后容量保持率98.1%. [84] 电子电导
包覆层提升材料表面的电子电导能力, 提高材料的倍率性能. 碳材料、石墨烯和导电聚合物与材料的均匀分散难度大, 且石墨烯和导电聚合物成本高. 多巴胺作为碳源, 10 C下的放电容量可达200 mAh•g-1, 循环50次后, 容量保持在176 mAh•g-1. [88] 混合包覆层 利用两种及以上不同特性包覆层的协同优势, 去同时提高材料的倍率性能和循环稳定性. 比单一包覆层的用量多, 合成步骤也多, 包覆物的选择和实用的包覆方法有限. AlPO4和石墨烯复合包覆层, 5 C放电容量为105 mAh•g-1, 在55 ℃高温0.1 C下循环45次, 容量保持率为90.1%. [102] 表面掺杂 增强材料表面结构稳定性, 抑制材料表面发生的相转变和晶格氧流失, 缓解电压衰减问题. 可选择的掺杂离子种类较少, 离子在表层的扩散深度不容易控制.直接对成品进行表面掺杂, 容易增大材料表面的晶格缺陷. Na+掺杂进入Li层, 在层间起到支柱的作用. 25 mA•g-1下, 材料首放和首库提升至286 mAh•g-1和87%. [107] Ru4+取代了材料表面的部分Mn4+, 在0.1 C下, 首放280 mAh•g-1. 0.1 C下循环100次后, 容量保持率为98.1%. [112] 表面化学处理 活化材料表面Li2MnO3相, 减少材料的首次不可逆容量, 提高材料的首次库伦效率. 处理后对材料表面结构会造成破坏, 会降低材料的循环稳定性.用气体处理材料比液体处理的反应温和, 对材料表面结构影响也较小. (NH4)2SO4溶液处理材料, 300 mA•g-1下首放可达270 mAh•g-1, 首库从原来的76%提升至95%. [116] CO2与材料发生气固界面反应, 在材料表面形成了均匀的一层氧空位.首放301 mAh•g-1, 首库高达93.8%. [120] 表面联合改性 避免了单一表面改性方式的不足, 将会成为富锂锰基正极材料的表面改性研究的一个趋势. 涉及的工艺步骤较多, 且对两种以上表面改性方法的协同改性机理的认识还不足, 需要进一步去研究优化和简化现有方法. Li2SnO3包覆和表面Sn4+掺杂材料. 1 wt%包覆量, 在5 C下放电比容量126 mAh•g-1, 1 C, 55 ℃下循环70次, 放电比容量保持在235.1 mAh•g-1. [128] 首放为首次放电比容量, 首库为首次库伦效率.  下载: 导出CSV
-



 扫一扫看文章
计量
- PDF下载量: 80
- 文章访问数: 5338
- HTML全文浏览量: 1698