引用本文:
李鑫, 张太阳, 王甜, 赵一新. 金属卤化物钙钛矿光催化的研究进展[J]. 化学学报,
2019, 77(11): 1075-1088.
doi:
10.6023/A19080292

Citation: Li Xin, Zhang Taiyang, Wang Tian, Zhao Yixin. Recent Progress of Photocatalysis Based on Metal Halide Perovskites[J]. Acta Chimica Sinica, 2019, 77(11): 1075-1088. doi: 10.6023/A19080292
Citation: Li Xin, Zhang Taiyang, Wang Tian, Zhao Yixin. Recent Progress of Photocatalysis Based on Metal Halide Perovskites[J]. Acta Chimica Sinica, 2019, 77(11): 1075-1088. doi: 10.6023/A19080292
金属卤化物钙钛矿光催化的研究进展
English
Recent Progress of Photocatalysis Based on Metal Halide Perovskites
Abstract:
photocatalytic pollutant degradation and the synthesis of chemical fuels or other high value-added products via photocatalysis have drawn plenty of attentions in green chemistry and renewable energy research. In recent years, metal-halide perovskites with superior photoelectric properties are successfully utilized into high-efficiency photocatalytic reactions in addition to conventional metal oxide semiconductor materials. In this paper, we reviewed the recent advances of metal-halide perovskite based photocatalyst, especially lead-halide perovskites in photocatalytic hydrogen production, photocatalytic degradation and CO2 reduction. The reaction mechanisms and key challenges for metal halide perovskites photocatalyst are discussed and we prospect the further development of highly efficient and stable metal halide perovskite photocatalysis in the future.
-
1. 引言
化石能源的大量使用在带来空气污染、水污染等一系列环境污染问题的同时还引发了全球性的能源危机, 随之而来的温室气体的大量排放也导致了未来气候变化的风险, 为人类社会可持续发展带来了潜在的威胁.因此, 致力于减少环境污染与温室气体排放的绿色低碳生产和清洁能源技术开发越来越成为目前的研究热点, 其中太阳能这一可再生能源的高效利用又是多领域交叉研究的重点.光伏发电是目前最主流的人工利用太阳能的途径, 除此以外, 通过光催化手段将太阳能转换为易储存和运输的太阳能燃料也得到了广泛的研究关注.在光催化过程中, 光催化剂尤为重要, 先后发展出金属氧化物或硫化物[1, 2]、非金属材料[3, 4]、金属有机框架材料[5]或有机催化剂[6]等光催化材料.上述光催化材料在光催化反应中都表现了良好的性能, 但是仍然面临着可见光利用率低、太阳能-化学能转化效率差等难题, 开发性能更加优异的新型光催化剂非常具备现实意义.
以铅卤钙钛矿为代表的金属卤化物钙钛矿材料是目前光电材料研究领域的重点, 表现出了优异的光电转换性能, 钙钛矿太阳能电池的高光电转换效率主要得益于这类材料较宽的吸光范围(尤其是可见光波段)[7, 8]、出色的吸光系数、较长的载流子扩散距离[9, 10]、独特的载流子双极性扩散性质[11]、较长的载流子寿命[12]等.凭借上述优异性能, 铅卤钙钛矿在发光二极管[13]、光探测器[14]、激光发射器[15]、场效应晶体管[16]等领域也得到了诸多应用.同时钙钛矿太阳能电池也日益成为第三代太阳能电池中发展最为迅速的技术[17~20].经过近10年的发展, 钙钛矿太阳能电池目前最高的光电转化效率已达25.2%[21], 展现出广阔的应用前景.受太阳能电池的启发, 铅卤钙钛矿材料优良的光生载流子分离与传输性能使其在光催化领域也表现出良好的发展潜力.
本文概述了金属卤化物钙钛矿材料的结构特性以及光电性质, 并从光催化反应的机理和铅卤钙钛矿的电子结构出发, 总结了铅卤钙钛矿材料在光电催化及光催化产氢反应、光催化CO2还原反应、有机污染物的光催化降解以及光催化有机转化反应等方面的应用, 特别关注了新型非铅卤化物钙钛矿材料在光催化方面的应用和进展, 最后总体展望了高效稳定的金属卤化物钙钛矿类光催化剂的前景和发展趋势.
2. 铅卤钙钛矿材料的基本结构与性质
2.1 铅卤钙钛矿材料的结构
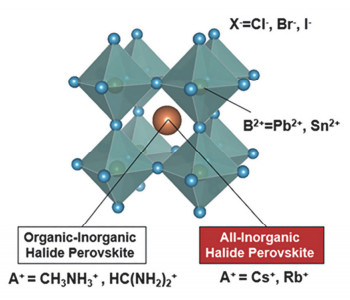
金属卤化物钙钛矿材料的化学通式可以表示为ABX3, A位通常为一价阳离子如金属离子Cs+或Rb+, 也可以是有机阳离子甲胺(MA+)或甲脒(FA+)等; B位通常为二价阳离子Pb2+, 也可以是Sn2+, Ge2+等二价金属; X位通常为I-, Br-和Cl-等卤素阴离子.该结构的中心是BX6八面体结构, 同时A位阳离子填充在空隙处, 形成如图 1所示的钙钛矿结构[22].通常使用Goldschmidt容忍因子t来预测钙钛矿结构的可成型性以及相稳定性[23, 24], 给定A, B, X三种组分的离子半径RA, RB, RX, 容忍因子的表达式为
$ t = \frac{{{R_A} + {R_X}}}{{\sqrt {\rm{2}} \left( {{R_B} + {R_X}} \right)}} $
图 1
为了保持钙钛矿结构的稳定性, 理想的容忍因子需要控制在0.825~1.059之间, 并且容忍因子越接近1其结构愈加稳定愈加对称[25].然而t并不是决定钙钛矿结构可成型性和稳定性的唯一因素, 其他非几何参数例如键价和组分化学稳定性同样重要.在满足可成型性判据的基础上, 钙钛矿结构中的BX6八面体还会随着温度、压力以及化学计量比的变化而发生晶格扭曲导致发生一系列相变过程[26].以MAPbI3钙钛矿为例, 从α相向β相以及γ相的转变温度分别是330 K和160 K[27].此外, 诸如FAPbI3, CsPbI3, CsSnI3等钙钛矿还可能转变为非钙钛矿结构的δ相.与β相和γ相不同的是, δ相无法简单通过α相中的B—X—B键角扭曲形成, 而是涉及到α相中B—X键的断裂[26, 28].有机阳离子可能有多种晶格取向, 因此有机钙钛矿的原子结构比无机钙钛矿更复杂.例如高温α相MAPbI3钙钛矿中MA离子随机取向, 整个晶体保持Oh对称性; 在室温β相中MA离子的自由度减少, 但取向仍然是无序的; 在低温γ相, MA离子转动空间受限因此其取向相对固定[29].不同温度下钙钛矿材料的晶型不同, 暴露的主要晶面不同, 会对基于此的光催化剂的催化性能产生不同影响, 因此在实际应用中可以比较同一组分不同晶体结构的材料的光催化性能, 有选择性地暴露更多有助于反应进行的晶面.
2.2 铅卤钙钛矿材料的电学性质
铅卤钙钛矿材料是直接带隙半导体, 亦即其价带顶(VBM)与导带底(CBM)位于k空间的同一位置[30], 其导带底主要由B位金属阳离子的p轨道和X位卤素离子的p轨道组成, 价带顶主要由X位卤素离子的p轨道和B位金属阳离子的部分s轨道组成[31], A位阳离子的作用主要使钙钛矿保持电中性, 而对钙钛矿的电子结构贡献不大[32].传统的基于广义梯度近似(GGA)的密度泛函理论(DFT)方法对钙钛矿材料的结构参数的模拟较为精确, 但是对激子特性例如能带结构等的预测准确度较低, 不过可以通过渐进校正函数克服这一缺点[33], 以GW方法为代表的多体微扰理论也可以有效提升DFT算法的准确程度[34, 35].此外一份基于DFT的理论计算表明[36], MAPbI3中还存在自旋轨道耦合作用(SOC), 得到了与GW校正完全相反的带隙变窄的结果.因此通常由标量相对论(SR)和更高阶的自旋轨道耦合(SOC)贡献来近似的相对论效应在钙钛矿材料的电子结构模拟中也应被考虑其中, 故而衍生出PBE+SOC[37, 38], HSE+SOC[39, 40], GW+SOC[41, 42]等精准模拟钙钛矿电子结构的计算方法.
钙钛矿材料的能带位置会因为ABX3中组分的不同而有所差异, 因此可以通过A, B, X的优化组合来调控钙钛矿材料的性能.对于组分相似的钙钛矿材料, 研究结果表明随着卤素从I变到Br再变到Cl时, 带隙逐渐变宽[43, 44].此外, 因有机阳离子(FA和MA)尺寸不同、晶体结构不同(正方晶系和立方晶系)等导致PbX6八面体的扭曲会使得Pb—X键长和键角发生变化, 同样会影响波函数的重叠进而影响带隙结构[45].
一般能带边的能级越分散, 载流子的有效质量越小.传统的半导体GaAs和CdTe等, 其CBM主要由阳离子的s轨道和阴离子的s轨道组成, VBM主要由阴离子的p轨道组成, 因此也称它们为p-s型半导体.高能级的s轨道比低能级的p轨道离域性更强, 因此p-s型半导体的最低导带能级比最高价带能级更加分散, 其电子有效质量比空穴有效质量更小, 导致其电子传输速度较空穴更快.对于钙钛矿材料, 其CBM主要由Pb的p轨道组成, VBM主要由Pb的s轨道和X的p轨道组成, 尽管阳离子Pb的p轨道比阴离子p轨道的能级更高, 使得较低导带能级比较高价带能级更加分散, 但是由于VBM中强烈的sp轨道耦合作用, 其较高的价带能级也较为分散, 这样缩小了电子和空穴有效质量间的差距, 使得钙钛矿材料具有良好的双极性电荷传输性能[46].
钙钛矿材料的带隙可调性使其具备能带结构与H2O, CO2等众多反应底物的氧化还原电势相匹配的潜力, 通过合理设计有望实现H2O的光催化氧化、CO2的光催化还原以及有机物的光催化氧化/还原等反应, 实现光能到化学能的转化, 制备出高能燃料以及高附加值的化工原料, 或达到降解有机污染物的目标.钙钛矿材料优良的载流子双极性扩散性能以及较长的载流子迁移距离和载流子寿命, 这些都有利于光生电子及空穴从材料内部扩散至光催化剂表面, 在活性位点与反应底物相结合, 同时为了更好地抑制光生电子-空穴对的复合现象, 还可以选择合适的半导体材料构建异质结结构加速载流子的分离与传输.
2.3 铅卤钙钛矿材料的光学性质
光催化材料的带隙与吸光系数对其光电性能至关重要.铅卤钙钛矿材料的光跃迁主要依赖于直接带隙中的p-p轨道跃迁, 因此其具有较高的吸光系数[47].以MAPbI3为例, 其近乎理想的带隙(1.5~1.6 eV)以及直接带隙p-p跃迁, 使其光吸收范围可达800 nm, 在波长小于600 nm时吸光系数可达1×10⁴~1×105 cm-1 [48], 此吸光系数值可以与传统的经典半导体如GaAs, CdTe, Cu(In, Ga)Se2即CIGS等相媲美[49], 表现出了良好的光催化应用前景.
半导体材料的吸光性能主要受两个因素影响, 一个是价带与导带间的跃迁矩阵元, 影响光电跃迁的可能性; 另一个是价带与导带的联合态密度, 决定了可能的光电跃迁的数量. GaAs与MAPbI3相比, 前者导带中的较低能级主要是分散的s轨道, 而后者导带中的较低能级主要是简并的Pb的p轨道, 因此后者的联合态密度显著高于前者.此外, MAPbI3的光电跃迁主要是从Pb的s轨道与I的p轨道的混合能级跃迁至Pb的p轨道能级, 原子内的Pb的s轨道到p轨道的跃迁可能性更大, 因此MAPbI3中VBM-CBM跃迁的可能性更高, 二者共同作用使得MAPbI3的吸光系数要比GaAs更高, 尤其是在可见光部分可以高出一个数量级[46].太阳光中可见光占比40%以上, 大部分能量蕴藏在可见光波段, 钙钛矿材料优良的可见光吸收能力, 可以更大程度地利用太阳光的能量, 通过光催化反应实现太阳能-化学能的转化, 因此将钙钛矿材料应用于可见光催化反应极具意义和价值.
2.4 铅卤钙钛矿材料的环境稳定性
尽管铅卤钙钛矿材料具有优良的光电性能, 但是其固有的不稳定性严重抑制了其未来发展.以MAPbI3为例, 环境中的水蒸气会诱导MAPbI3•H2O, MAPbI3•2H2O等水合物的生成, 将MAPbI3与液态水直接接触会发生不可逆的降解生成PbI2, 上述降解过程在光照下更加严重[50, 51]. MAPbI3钙钛矿抗水性较差的原因在于MA和无机框架间氢键作用较弱, MAI终端界面更易溶剂化, 在界面处水分子会对游离的碘离子进行亲核取代, 而邻近MA阳离子的溶剂化作用又促进了这一过程的进行.另一方面, PbI2终端界面对界面处的水分子敏感性相对较低, 但是在存在PbI2缺陷的条件下容易生成(PbI2)n缺陷, 从而显著削弱PbI2终端界面的抗水性能, 最终导致[PbI(H2O)5+]和[PbI2(H2O)6]物种的生成而发生降解[52].除了水分, MAPbI3在光照和氧气的作用下会因超氧自由基的生成及其与质子化的MA+间的相互作用而发生降解. Cs+没有酸性质子, 因此基于Cs的钙钛矿材料在光照作用下对氧气的耐受性更高[22].许多理论和实验研究表明, 全无机金属卤化物钙钛矿材料中只有卤素离子的迁移, 而有机无机杂化型钙钛矿材料中有机阳离子和卤素离子均会发生迁移, 因此理论上前者的晶体结构应该更加稳定.然而对于全无机卤化物钙钛矿, 以CsPbI3为例, 其性能最佳的晶型是容忍因子仅为0.80的α相, 导致其极易转化为室温下热力学更为稳定的非钙钛矿δ相多晶物质, 尤其是在存在水分的情况下更易发生这种钙钛矿向非钙钛矿结构的转化[22].
为了提升金属卤化物钙钛矿材料的环境稳定性, 在光催化反应中尤其注重材料的抗水性能, 目前主要的策略包含:通过组分工程制备稳定性更高的钙钛矿材料, 例如使用全无机铅卤钙钛矿材料[53~57]或开发铋基或锑基非铅卤化物钙钛矿材料[58~62]制备稳定性更高、可重复性更高的光催化剂; 利用油酸/油胺[63, 64]、丙酸/丁胺[65, 66]、己酸/辛胺[67]等疏水配体制备钙钛矿量子点光催化剂, 可以在一定程度上提高光催化剂的耐水性; 构建异质结构加速载流子迁移的同时对钙钛矿纳米晶起到钝化作用, 常用的半导体材料包括金属氧化物[65, 68, 69]、石墨烯[67, 70]、氮化碳[54, 71, 72]以及金属有机框架材料[73~75]; 选择合适的非极性或低极性有机溶剂乙酸乙酯[67, 76]、乙腈[74]、异丙醇[59]以及甲苯[68, 77]等来避免钙钛矿材料与水分的接触可以从另一个角度解决催化剂耐水性差的问题.
3. 铅卤钙钛矿材料在光催化反应中的应用
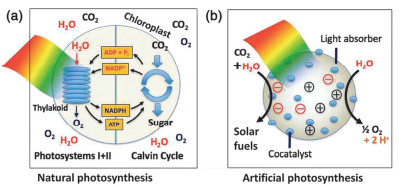
光催化是利用光激发半导体材料或特定分子产生光生电子和空穴进行氧化还原反应的技术, 因此也经常被称为“人工光合作用”. 图 2比较了典型的生物光合作用过程和光催化型的人工光合作用过程.光催化反应的机理在过去几十年已经得到深入研究, 其在光电能源和环境污染物治理等方面有着广泛的应用[3, 78~81].近年来, 铅卤钙钛矿材料作为新型光催化剂在光电催化及光催化产氢反应、光催化CO2还原反应、光催化有机物高附加值转化反应等方面得到了广泛应用.
图 2

光催化反应的工作机制在于光催化剂每吸收一个能量大于或等于其带隙能的光子, 会产生一个电子-空穴对, 其中的电子会从价带跃迁至导带并在价带中留下一个空穴.如果吸附于催化剂活性位点上的反应底物的氧化还原电势处于半导体材料的带隙内, 位于导带的电子和位于价带的空穴会促使氧化还原反应的发生, 且光催化剂的导带底相比于反应底物的还原电势越负, 光生电子还原反应底物的可能性越高; 反之, 光催化剂的价带顶相比于反应底物的氧化电势越正, 光生空穴氧化反应底物的可能性越高.然而, 光生电子与空穴也可能在未与反应底物接触之前便发生非辐射复合释放热能, 因此提高载流子的分离效率及延长其扩散距离与寿命, 也是提高光催化效率的关键.此外, 光催化剂的形貌、粒径以及对反应底物的吸附活化能力, 均对光催化反应的发生有着至关重要的影响.金属卤化物钙钛矿材料可以根据组分工程对带隙结构进行精准调控, 与反应底物的氧化还原电势相匹配.此外, 这类材料优良的可见光吸收特性以及光生载流子迁移特性也使其在光催化反应中显现优势, 异质结的构造更有利于提高载流子的分离效率, 内建电场会为光生电子和空穴在不同半导体间发生定向迁移提供驱动力, 有效抑制光生电子-空穴的复合, 从而提升光电转化效率; 合适的复合材料的选择还有助于提升光催化剂的稳定性和可重复利用性, 从而制备出高效稳定的金属卤化物钙钛矿基光催化材料.
3.1 铅卤钙钛矿材料在光(电)催化产氢反应中的应用
铅卤钙钛矿材料在光解水产氢方面的应用主要分为两大类:一是构建钙钛矿光电极通过光电化学电池来实现光电催化分解水; 二是直接合成制备钙钛矿催化剂进行光催化分解水.光电催化体系中的光电极制备较为复杂且设备成本高昂, 且钙钛矿太阳能电池等光电器件普遍湿稳定性较差, 使用铅卤钙钛矿纳米晶和量子点在水相中进行光催化产氢反应的方式越来越受到关注.理论上要实现光催化分解水, 金属卤化物钙钛矿基光催化剂的导带底应负于H+/H2的还原电位0 V vs. NHE (pH=0), 其价带顶应正于O2/H2O的氧化电位1.23 V vs. NHE (pH=0).
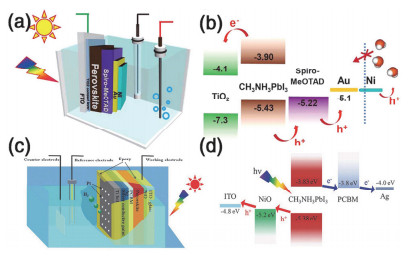
铅卤钙钛矿材料最初在光解水反应中是采用具有较高开路电压的钙钛矿太阳能电池作为外置电源对阴阳极提供偏压进行电解水的反应, 该应用方式避免了钙钛矿太阳能电池与水相直接接触而稳定性降低的问题[83~86].但是, 该应用是否可以被称为光解水具有较大争议.随后钙钛矿太阳能电池器件被制备成光电极, 直接进行光电化学分解水的研究.为了保护光电极不受电解液的破坏, 通常使用致密的金属及其氧化物或者合金镀层加以保护.如Da等[87]首次报道了一种使用超薄Ni金属层修饰的MAPbI3材质的光电阳极, 如图 3a和3b所示, 通过磁控溅射法在n-i-p型平面钙钛矿太阳能电池的Au电极上沉积一层超薄的Ni金属层.此Ni功能层不仅可以阻隔电解液对钙钛矿层的侵蚀, 还可以作为高效的产氢催化剂, 采用该方法制备的钙钛矿光电阳极, 光电流密度大幅提高, 在碱性溶液(0.1 mol•L-1 Na2S)中稳定性显著增强, 但还是在20 min内从最开始的10 mA•cm-2减少至2 mA•cm-2左右. Zhang等[88]则提出一种高效持久的三明治结构的Pt-Ti/MAPbI3光电阴极, 如图 3c和3d所示, 整个电极用环氧树脂封装而成, 具有出色的防水性能.该电极的优势在于其电解液酸碱度适用范围较宽, 在0.5 mol•L-1 H2SO4溶液、0.5 mol• L-1 pH=7磷酸盐缓冲液以及1.0 mol•L-1 NaOH溶液中, 其参比于可逆氢电极0 V的电压下光电流密度分别可达-18 mA•cm-2, -17 mA•cm-2和-17 mA•cm-2, 特别是12 h的连续测试后分别保持初始值的64%, 75%和65%以上.
图 3
 图 3. (a) 以Ni金属层钝化的MAPbI3基光电阳极为工作电极, 使用标准三电极体系进行光电化学测试的示意图(左下图为光电阳极的截面SEM图)以及(b)各功能层的能带示意图[87]; (c)以Pt负载Ti金属层钝化的MAPbI3基光电阴极为工作电极, 使用标准三电极体系进行光电化学测试的示意图(左下图为光电阴极的截面SEM图)以及(d)各功能层的能带示意图[88]Figure 3. (a) Schematic illustration of photoelectrochemical test of a Ni-coated perovskite photoanode in a PEC cell using standard three-electrode system. The photoanode is back illuminated from the FTO side. (b) Schematic energy diagram of TiO2, CH3NH3PbI3, spiro-MeOTAD, Au, and Ni. The energy levels of each material are given in eV. Reprinted with permission from ref. [87]. Copyright (2015) American Chemical Society. (c) Schematic illustration of the sandwich-like CH3NH3PbI3 photocathode for PEC H2 evolution in a standard three-electrode system. The photocathode is back illuminated from the ITO side. (d) Schematic energy diagram of each component in inverted CH3NH3PbI3 solar cell. Reprinted with permission from ref. [88]. Copyright (2018) John Wiley and Sons.
为了简化钝化层的制备流程, 避免使用成本较高的磁控溅射等复杂技术, 多种简易封装技术如低熔点易制备的Field金属被成功用于光电极的制备中. Crespo等[89]率先尝试在钙钛矿太阳能电池的Ag电极上沉积一层InBiSn合金和Pt催化剂, Field金属的引入既可以进一步阻隔电解液对吸光层的破坏, 又有助于光生电子迁移至Pt层引发产氢反应.经保护的光电极在缓冲溶液中可以稳定工作近6 h. Nam等[90]优化了Field金属的沉积工艺, 通过精准调控金属保护层的尺寸与厚度, 同时改进催化剂Ni层的沉积方式, 得到的电极不仅可以在中性溶液下稳定超过10 h, 还可以在强碱性电解质中持续工作, 后者中碱性电解质的使用可以有效降低过电势从而提高体系效率.此外, Field金属还可以用于CsPbBr3基(分别以ZnO和NiO为电子和空穴传输材料)和CsFAMA三阳离子铅卤钙钛矿基(分别以Al掺杂ZnO(AZO)修饰的AZO/PCBM和NiOX为电子和空穴传输材料)光电极的封装, 有助于载流子分离与迁移的传输层和Field金属层的双重保护作用可以大幅提升光电极的稳定性[91, 92].
Field金属可以有效地提升光电极的抗水性的同时, 还有助于光生载流子的迁移.考虑到进一步提高光生电子向产氢活性位点的迁移效率, 异质结结构的构造逐渐得以应用, 最常用的n型半导体材料当属二氧化钛. Liu等[93]将TiO2纳米棒阵列(TNAs)用于氢碘酸水溶液中高效稳定产氢的光电极的制备. MAPbI3与TNAs间异质结的形成可以有效分离钙钛矿材料中的光生电子-空穴对, 并将电子快速注入TiO2中, 进而沿着纳米棒的一维通道传输至Pt对电极, 对质子进行还原产生氢气, 该光电化学电池可以以33.3 μmol•cm-2•h-1的产氢速率稳定工作8 h以上. Martinson等[94]分别用旋涂法和原子层沉积法在铅卤钙钛矿吸光层上沉积PC61BM和TiO2杂化型电子传输层, 使其不再需要进一步的封装便可以用于水溶液中的光电催化产氢反应, 在参比于可逆氢电极0 V电压下可达到10.5 mA•cm-2的光电流密度.为了有效抑制光生电子-空穴对的非辐射复合, 不仅可以通过构建电子传输层材料加速光生电子的迁移扩散, 还可以通过构建空穴传输层来加速光生空穴的提取.有研究报道了一种基于全无机铅卤钙钛矿CsPbBr3的光电阳极, 介孔碳层(m-c)与商用疏水性石墨片(GS)分别被选作空穴传输层和保护层材料, 制备得到的TiO2|CsPbBr3|m-c|GS光电极可以在较宽的pH范围内使用(pH=2~13)[95].其光电转化效率可达70%以上, 在参比于可逆氢电极1.23 V的电压下, 酸性溶液中寿命为7.8 h, 在碱性溶液中寿命可达34 h; 在近中性溶液中(0.1 mol•L-1 KNO3)可以稳定输出约23 h.该光电阳极光电催化产氧的法拉第效率可达82.3%. Xu等[96]制备了一种基于5-氨基戊酸(5-AVA)的(5-AVA)x(MA)1-xPbI3混合有机阳离子铅卤钙钛矿为吸光材料的光电阳极.使用导电碳糊和银导电漆对其进行封装, 形成防水层的同时还可以实现光生空穴的有效传递.该光电阳极在酸性、中性和碱性溶液中都表现出了较好的可见光光电化学催化产氢性能, 尤其在碱性电解质中参比于可逆氢电极1.23 V的电压下其光电流密度可达12.4 mA•cm-2, 稳定性在48 h以上.
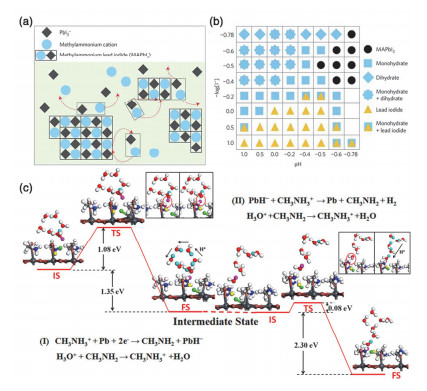
尽管多种封装技术得到了发展与应用, 上述基于铅卤钙钛矿太阳能电池器件而构筑的光电极的稳定性仍然面临巨大挑战, 相比之下, 直接将铅卤钙钛矿作为光催化剂进行光催化产氢则表现出了较好的稳定性. Nam等率先利用沉淀-溶解动态平衡, 在MAPbI3的饱和氢碘酸溶液中使用MAPbI3作为光催化剂, 并且MAPbI3晶体可以在溶液中稳定存在(见图 4a和4b), 可见光下其可使氢碘酸水溶液分解生成H2和I3- [97].在MAPbI3上沉积Pt助催化剂后, 可以获得57 μmol•h-1•gcat-1的光催化产氢速率.为解决反应中逐渐生成的I3-会影响MAPbI3的吸光能力的问题, 使用次磷酸选择性还原I3-, 使得产氢速率可以维持在一定水平上. Goddard等[98]对反应机理进行了深入探讨.他们提出了两步法铅活化-胺辅助的Pb-Activated Amine-Assisted (PbAAA)反应机理, 如图 4c所示, 即-CH3NH3中的H先迁移至距离最近的Pb原子形成氢化物Pb-H, 同时水中的H与CH3NH2结合形成新的MA+; 随后MA+中的H迁移至Pb-H产生H2, 又重新产生CH3NH2和Pb2+.
图 4
 Figure 4. (a) Schematic illustration of the MAPbI3 powder in dynamic equilibrium with a saturated HI solution. (b) Constructed phase map as a function of [I−] and [H+]. Reprinted by permission from ref. [97]. Copyright (2016) Springer Nature. (c) Pb-Activated amine-assisted (PbAAA) reaction pathway for H2 generation on MAPbI3 surface in acidic solvent. Reprinted by permission from ref. [98]. Copyright (2018) American Chemical Society.
为了进一步提高光催化剂的产氢性能, 可以通过组分工程对钙钛矿材料固有的光电性能进行精准调控, 最常用的手段就是X位卤离子掺杂.例如Huang等[99]利用光辅助卤离子交换法, 将MAPbBr3晶粒分散在HBr/HI水溶液中得到MAPbBr3−xIx.在该I-Br混合离子钙钛矿中界面处I-浓度最高, 随着向粒子内部的深入, I-浓度逐渐降低, 这样便形成了一种从内至外带隙递减的结构, 有助于光生载流子从晶粒内部迁移至表面处.在可见光作用下, 纯组分MAPbBr3的产氢速率仅11.2 μmol•h-1•gcat-1, 负载Pt助催化剂后小幅提升至33.6 μmol•h-1•gcat-1, 然而相同条件下MAPbBr3−xIx可以实现1021.2 μmol•h-1•gcat-1的反应速率, 负载Pt后进一步提升至2604.8 μmol•h-1•gcat-1, 实现1.05%的太阳能-化学能转化效率.进一步的研究表明采用光辅助卤离子交换法还可以使CsPbBr3钙钛矿在HBr/KI水溶液中生成CsPbBr3-xIx, 负载Pt后可以得到1120 μmol•h-1• gcat-1的产氢速率, 并且在连续50 h的产氢实验后其催化性能仍没有明显下降[57].此外, Chen等[100]通过一锅法得到性质稳定、催化性能优良的混合卤素钙钛矿MAPb(I0.9Br0.1)3, 在无需使用Pt助催化剂时可在HI/HBr混合溶液中实现1.42%的太阳光氢卤酸分解效率, 60次循环实验(252 h)后其光催化活性仍没有显著降低.
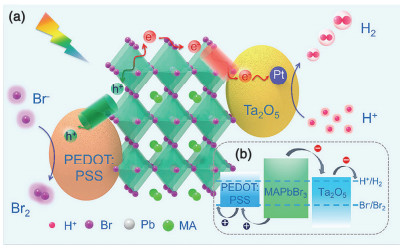
为了抑制光催化剂中光生电子-空穴对的复合, 通常构造异质结结构以加速光生载流子的分离与传输, 先后有研究者采用还原型氧化石墨烯以及金属氧化物等提取并转移电子.还原型氧化石墨烯与MAPbI3组成的复合结构MAPbI3/rGO可以获得93.9 μmol•h-1的产氢速率, 较纯组分MAPbI3的催化速率快67倍, 得益于石墨烯的保护其在200 h的连续实验后光催化活性无显著降低[70]. Li等[101]认为为了避免石墨烯本身的黑色影响钙钛矿材料的吸光能力, 用以替代石墨烯的Pt/TiO2与MAPbI3组成的复合结构Pt/TiO2-MAPbI3在饱和的氢碘酸溶液中可以获得77.9 μmol•h-1的稳定产氢速率, 较相同量的Pt/MAPbI3的催化性能提升89倍, 实现0.86%的太阳能-化学能转化效率.进一步的机理探究表明, TiO2的使用不仅可以使产氢助催化剂Pt更加稳定, 其与MAPbI3间形成的动态纳米级电子传输通道可以使载流子传输更加高效. Ru/TiO2也被用于构建Ru/TiO2- CsPbBr3复合材料, 在含水分的甲苯中实现了约0.4%的质子-氢气转化效率[53].除此之外, 增设空穴传输通道可以进一步促进电荷的传输, 从而得到性能更加优良的光催化剂.最近, Li等[102]向MAPbBr3的HBr饱和溶液可见光催化产氢反应体系中引入Pt/Ta2O5和PEDOT:PSS纳米粒子分别作为电子和空穴传输材料, MAPbBr3纳米晶与二者的动态交互作用可以大幅提升钙钛矿的载流子传输效率(见图 5).相比于纯组分, 双纳米尺度电荷传输通道的建立使得光催化产氢效率提高约52倍, 在420 nm光照下其产氢速率可达65.0 μmol• h-1.然而在反应溶液中PEDOT:PSS聚合物分散体会发生凝聚, 影响空穴的长效传递, 因此该催化体系的稳定性还有待提升.
图 5
 图 5. (a) 引入Pt/Ta2O5和PEDOT:PSS分别作为电子传输材料和空穴传输材料的MAPbBr3基产氢光催化剂的反应机理示意图; (b) HBr分解反应中MAPbBr3, Ta2O5和PEDOT:PSS的能级分布示意图[102]Figure 5. (a) Schematic illustration of the reaction mechanism for MAPbBr3 with Pt/Ta2O5 and PEDOT:PSS as the electron- and hole-transporting motifs, respectively. (b) Schematic energy level diagrams of MAPbBr3, Ta2O5, and PEDOT:PSS for HBr splitting reaction. Reprinted by permission from ref. [102]. Copyright (2019) American Chemical Society.
铅卤钙钛矿材料可以有效应用于光(电)催化产氢反应.为实现更高的光催化性能, 关键在于提高钙钛矿晶体中光生载流子的分离与迁移效率, 需要进一步缩短晶体的载流子迁移距离或通过构建光生电子或空穴传输通道来加速载流子的迁移以抑制光生载流子的复合作用.在提升铅卤钙钛矿的光催化稳定性方面, 以光电化学体系为例, 合适的钝化层材料可以有效减缓内层的钙钛矿材料受到水分子的侵蚀.整体来说, 铅卤钙钛矿材料光(电)催化应用中无论是产氢速率还是稳定性都有极大的提升空间, 还需要进一步优化合适的钙钛矿组分以及设计相应的钝化材料.
3.2 铅卤钙钛矿材料在光催化CO2还原反应中的应用
CO2的光催化还原反应主要是光生电子将CO2逐次还原成CO或CH4等太阳能燃料的过程. CO2本身是化学性质极其稳定的化合物, 因此在实现其还原反应之前必须先将其活化. CO2首先被吸附到催化剂表面富有电子的活性位点上转化为活性物质, 该活性物质可以以两种渠道参与到反应体系当中[103].第一种是该活性物质转化为CO进而被还原为碳自由基C•, 该自由基从光催化剂中获得电子与质子反应会逐渐生成CH•、CH2•和CH3•, 最终生成CH4.另一种途径是该活性物质直接转化为HCHO, HCOOH, CH3OH和CH4等物质.两者转化途径中前者更易在富电子表面发生, 后者更易在缺电子表面发生.在水中电化学还原CO2生成不同的产物的理论还原电势不同, 分别为CO2/•CO2- -1.90 V (vs. NHE at pH=7), CO2/HCOOH -0.61 V (vs. NHE at pH=7), CO2/CO -0.53 V (vs. NHE at pH=7), CO2/HCHO -0.48 V (vs. NHE at pH=7), CO2/CH3OH -0.38 V (vs. NHE at pH=7), CO2/CH4 -0.24 V (vs. NHE at pH=7), 其中使CO2分子接受单电子需要克服巨大的能垒, 因此单电子迁移生成碳酸盐阴离子自由基的过程是决定反应速率的控制步骤[104].
Sun等[105]在不同温度下制备出不同粒径的CsPbBr3钙钛矿量子点, 在乙酸乙酯/水混合溶液中, 粒径8.5 nm的量子点可以实现选择性超过99%, CO和CH4产率分别为4.3 μmol•h-1•gcat-1和1.5 μmol•h-1•gcat-1的CO2光催化还原反应, 平均电子消耗速率达20.9 μmol•h-1• gcat-1.进一步的研究表明, 通过混合卤素策略制备的立方晶相混合卤素钙钛矿CsPb(Brx/Cl1-x)3 (x=0.7, 0.5, 0.3), 可以在显著增强CO2光催化还原活性的同时保持着对CO和CH4产物较高的选择性[76].通过优化Br和Cl元素的比例, CsPb(Br0.5/Cl0.5)3的性能最佳, 在乙酸乙酯溶剂中其CO和CH4的总产量为10.8 μmol•h-1•gcat-1, 选择性为99%, 是相同条件下CsPbBr3的4.5倍, CsPbCl3的9.1倍. CO2光催化还原活性的显著提升归因于高效的载流子分离效率和反应条件下催化剂稳定性的提升.此外, 实验结果表明晶体结构(立方晶相/正交晶相)对催化剂光催化还原CO2的活性影响不大.
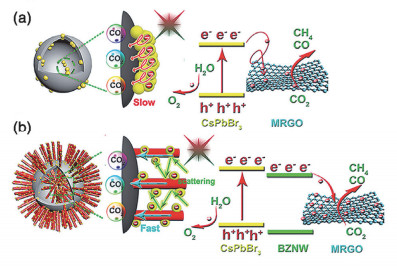
石墨烯、金属氧化物、金属有机框架材料(MOFs)以及g-C3N4等材料一方面可以通过内建电场来加速光生电子的分离与迁移, 另一方面可以凭借较高的比表面积提高材料捕获与激活CO2的能力, 此外还可以保护钙钛矿材料以增强光催化剂的稳定性, 因而常被用于钙钛矿材料的光催化CO2还原反应中. Su等[67]将CsPbBr3量子点与氧化石墨烯组成复合材料, 在可见光作用下将CO2还原成CO、CH4以及H2等太阳能燃料, 其平均电子消耗速率可达29.8 μmol•h-1•gcat-1, 选择性超过99.3%. Zheng等[106]采用CsPbBr3/TiO2核壳结构纳米晶体系, 显著提升钙钛矿材料的载流子分离效率的同时, 其湿稳定性、光稳定性和化学稳定性都得到了大幅提高. Kuang等[107]改进TiO2的制备工艺, 得到了非晶形TiO2封装的CsPbBr3纳米晶, 相比于纯组分其CO2光催化还原反应中光电子消耗能力提升了6.5倍.他们还尝试将二维Pd纳米层与CsPbBr3纳米晶组合成肖特基结复合光催化剂, 可见光作用下, 在水蒸气氛围中可以实现高效稳定的CO2气体还原反应[66].后续的研究表明, 利用金属氧化物与石墨烯材料的协同作用, 构建非均相复合型薄膜催化剂可以进一步提升其反应效率, 如将CsPbBr3纳米晶(NC)负载在枝状ZnO纳米线(BZNW)原位生长于表面的大孔石墨烯支架(MRGO)(图 6)[108].这种多维结构既合理利用了CsPbBr3纳米晶优良的可见光吸收能力; 又利用了ZnO纳米线合适的能带位置缩短了光生电子的传输路径, 构建的异质结结构使CsPbBr3纳米晶的光生电子可以更快的经由ZnO纳米线传递至还原型氧化石墨烯, 实现8-电子过程的CO2-CH4转化反应; 同时三维的大孔还原型氧化石墨烯交联网络结构具有较大的比表面积, 暴露出更多的活性位点, 其与CO2分子间的π-π共轭作用还可以提升材料对CO2气体的吸附能力, 进而大幅提升CO2的转化效率.该钙钛矿光催化剂在可见光作用下, 在水蒸气-饱和CO2气氛中可以实现52.02 μmol•h-1•gcat-1的光电子消耗速率, 分别是CsPbBr3 NC纯组分(10.44 μmol•h-1•gcat-1)和CsPbBr3 NC/MRGO二元结构(31.52 μmol•h-1•gcat-1)的4.98倍和1.65倍.更重要的是, 目标产物甲烷的选择性高达96.7%.
图 6
 图 6. (a) CsPbBr3 NC/MRGO二元结构和(b) CsPbBr3 NC/BZNW/ MRGO三元结构在可见光作用下光催化还原CO2的机理示意图[108]Figure 6. Schematic illustration of the energy band structure and possible transfer process of photo-induced carriers: (a) CsPbBr3 NC/MRGO and (b) CsPbBr3 NC/BZNW/MRGO hybrids under visible light irradiation. Reprinted by permission from ref. [108]. Copyright (2019) Royal Society of Chemistry.
利用金属有机框架材料(MOFs)孔洞的限制效应可使钙钛矿量子点均匀稳定地分散其中, 可以进一步提升钙钛矿材料的CO2光催化还原性能以及长效稳定性, 目前已有锆基、钴基和铁基金属有机框架材料被应用于金属卤化物钙钛矿的负载. UiO-66(NH2)@CsPbBr3(15 wt%)纳米复合材料在含有微量水的乙酸乙酯中还原CO2, 12 h内CO产量可达98.57 μmol•g-1, 三次循环实验后仍性能稳定[75]. ZIF@CsPbBr3纳米复合材料的湿稳定性、CO2吸附能力以及载流子分离效率相比纯组分都得到了显著提升[73]. ZIF-67中的Co催化活性中心可以进一步加速载流子的分离并激活吸附的CO2分子, 使得CsPbBr3@ZIF-67材料(29.63 μmol•h-1•gcat-1)在CO2还原反应中的电子消耗速率是CsPbBr3纯组分(11.14 μmol• h-1•gcat-1)的2.66倍.还有研究报道通过连续沉积工艺得到一系列复合型光催化剂MAPbI3@PCN-221(Fex) (x=0~1)[74].经过优化, 在含有少量水的乙酸乙酯中MAPbI3@PCN-221(Fe0.2)的光催化性能最佳, 其CO与CH4的总产率可达1559 μmol•g-1, 二者产量分别占34%和66%, 且该光催化剂的稳定性可以持续80 h以上. Xu等利用备受关注的g-C3N4纳米层界面处丰富的氨基基团与CsPbBr3量子点中溴离子的相互作用, 制备得到了g-C3N4钝化的CsPbBr3量子点, 其CO2光催化还原为CO的产率更高[71].在可见光作用下, 钙钛矿量子点质量分数为20%的复合型光催化剂在乙腈/水混合液中呈现出最佳的稳定性, 而且以149 μmol•h-1•gcat-1的产率将CO2光催化还原为CO, 是纯g-C3N4纳米材料产率的3倍以上, 是纯CsPbBr3钙钛矿量子点产率的15倍以上.
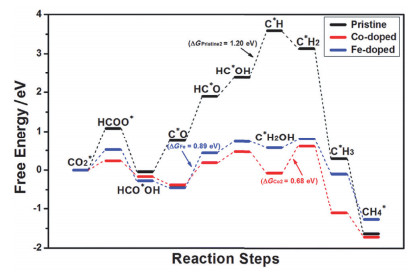
尽管钙钛矿材料在CO2光催化还原方面的应用已初见成效, 但是铅卤钙钛矿催化CO2还原的反应机理研究较少.最近Xu等[109]通过密度泛函理论探究了CsPbBr3纯组分与(Co, Fe, Ni, Cu, Ag, Mg, Mn和Bi)掺杂型钙钛矿在催化CO2选择性转化成CH4方面的应用. Co掺杂CsPbBr3和Fe掺杂CsPbBr3经过几何优化、吸附能分析、自由能分析以及态密度分析的筛选被证明为理想的光催化剂, 它们能带更窄, 可见光吸收范围更广且有利于光生载流子的迁移, 因而较钙钛矿纯组分光催化性能更佳.同时, 他们还提出了一种电荷调节机制从中间体分子的取向和电荷分布角度解释CO2的还原过程, 在每步质子化过程中, CO2*分子的电荷分布情况及其对应的中间体向着有利于下一步中间体形成的趋势进行转变(见图 7).
图 7
 图 7. 使用纯组分CsPbBr3、Co掺杂CsPbBr3和Fe掺杂CsPbBr3时CO2还原最佳路径的自由能谱, 标注为每种情况下速控步的ΔG [109]Figure 7. The free energy diagrams of the most favored paths of CO2 reduction on pristine, Co-doped and Fe-doped cases. The ΔG of the rate-determining step for each case is listed. Reprinted by permission from ref. [109]. Copyright (2019) Royal Society of Chemistry.
综上所述, 铅卤钙钛矿材料可以在光催化CO2还原反应中获得较好的应用.其中关键在于所设计的催化体系对CO2气体的吸附能力, 使得CO2分子可以更高效地与电子相互作用提高CO2的转化效率.低极性有机溶剂乙酸乙酯或乙腈等可以显著稳定钙钛矿材料, 并且这些溶剂对CO2气体的溶解能力要优于水相体系, 可以同时提升光催化剂的催化性能和稳定性.目前对于铅卤钙钛矿材料光催化CO2还原反应, 从CO2的转化率到目标产物CO或CH4的选择性, 从光催化剂的催化活性到持久的稳定性都需要进一步改善.
3.3 铅卤钙钛矿材料在光催化有机物转化反应中的应用
铅卤钙钛矿在有机物可见光转化方面也得到广泛应用.其主要分为两大类, 一类是降解颜料染料等生物难降解的有机污染物, 降低其对环境和生物体的危害; 另一类是实现高转化率和高选择性的有机合成反应, 得到高附加值的目标产物.对于有机污染物的光催化降解, 光生载流子及其与O2, H2O等结合生成超氧自由基、羟基自由基或单线态氧等活性物种会使污染物发生降解或矿化, 生成生物可降解的有机小分子或CO2及无机盐等等; 对于有机合成反应, 虽然各类有机转化反应的反应机制各不相同, 归根结底都是反应底物捕获光生电子或空穴生成自由基等活性中间体, 通过调控反应条件有选择性地转化为期待的目标产物.
Akhtar等[110]率先将两种新型钙钛矿羟胺两碘一氯化铅(HONH3PbI2Cl)和羟胺三氯化铅(HONH3PbCl3)用于有机污染物的降解, 碘的引入使得带隙从3.9 eV降低至3.7 eV.在光照下, 化合物HONH3PbI2Cl在20 min内完全催化降解5 mg•L-1染料Direct Yellow 27 (C25H22N4- O9S3)溶液, 化合物HONH3PbCl3在55 min内才完成降解, 但后者循环利用率较高.由于钙钛矿晶体中HONH3+与水分子间氢键作用的形成, 两种光催化剂在水溶液中的稳定性得到大幅提升.近期, Fei等[111]以苯胺作为配体结合在MAPbBr3粒子表面, 暴露在外端的苯基可以有效阻隔极性溶剂分子渗入内部影响钙钛矿材料的稳定性.苯胺的引入还使得材料的带隙变窄、粒径减小、吸光能力增强, 因此其在孔雀绿(C23H25ClN2)的光催化降解中性能更佳.
相比之下, 全无机铅卤钙钛矿材料较优的稳定性更适于水相体系有机污染物的降解. Xu等[112]将乳化-破乳法制备的一系列CsPbX3 (X=Cl, Br, I)量子点光催化剂用于甲基橙(C₁₄H₁₄N₃SO₃Na)的降解.相比之下, CsPbCl3的光催化性能要比CsPbBr3更优, 主要是因为前者粒径更小, 其晶粒的比表面积更高且电子-空穴传输至界面处的距离更短. CsPbI3因其稳定性较差, 长时间作用下催化性能会逐渐下降.后续的研究改进了铅卤钙钛矿的制备方式, 通过胶态晶体模板法制备得到有序大孔-介孔型反蛋白石CsPbBr3, 并验证了其相较于非模板法制备的样品在有机污染物降解反应中具备更加出色的光催化反应活性[113].他们所提出的模板法制备途径可以减小载流子的扩散距离, 抑制载流子的复合; 增加铅卤钙钛矿的表面积, 创造更多的反应活性位点.此外, 模板法制备的铅卤钙钛矿的晶体结构以及形貌特征在光催化反应条件下较为稳定, 四轮循环实验后其光催化性能仍可维持在某一水平上, 在1 h内均可将20 mL浓度为2 mg•L-1 Rh6G染料溶液降解95%以上.
除了对钙钛矿材料进行组分工程和界面工程的调控, 复合材料的构建也可以有效提升它们的光催化性能以及环境稳定性, 与产氢光催化剂和CO2还原光催化剂的设计思路相似, 氮化碳和金属有机框架材料常被用于与金属卤化物钙钛矿材料构建异质结结构, 同时还可以提高复合材料的比表面积进而促进其对有机污染物的吸附作用. Liu等[55]首次构造纳米银、CsPbBr3量子点和块状g-C3N4三元体系在有机相环境中进行抗生素的可见光催化降解, 纳米银质量分数为7%的Ag-CsPbBr3/C3N4三元体系在可见光作用下可以在140 min内降解约92.79%的100 mL浓度为10 mg•mL-1的7-氨基头孢菌素酸溶液, 产物为CO2, H2O以及其他小分子化合物.这类复合材料还可以用于头孢曲松钠和头孢克肟等其他头孢菌素抗生素的降解, 在140 min内分别可以实现94.23%和93.41%的降解率.复合材料光催化性能的提升主要源于材料对抗生素吸附能力的提升、吸光性能的提升以及载流子分离迁移能力的提升.将g-C3N4与混合卤素铅卤钙钛矿CsPbBrCl2结合制备成II型异质结催化剂还用于可见光作用下降解高浓度有机废水(曙红B (C20H6Br2N2Na2O9)、罗丹明B (C28H31ClN2O3)、甲基蓝(C37H27N3Na2O9S3)和甲基橙(C₁₄H₁₄N₃SO₃Na)等)[54].这种n-n型复合材料相比于纯组分对高毒性的阳离子染料和阴离子染料的吸附效果及降解效果更显著, 且g-C3N4的负载量越高其降解效率越高, 这主要源于异质结对光生电子-空穴对复合现象的抑制.最近, Huang等[56]合成了纯组分CsPb(Br1−xClx)3纳米晶和CsPb(Br1−xClx)3-Au纳米异质结构, 并将二者用于不溶于水的致癌物苏丹红Ⅲ (C22H16N4O)的光催化降解.相较于前者, 后者表现出优异的光催化性能, 在6 h内便降解了71%的20 mL浓度为2.43 mol•L-1苏丹红Ⅲ (C22H16N4O)的甲苯溶液.此外, 金属有机框架(MOFs)也是良好的负载材料, Ghosh等[114]通过一种溶剂导向途径将MAPbBr3纳米晶负载于金属有机框架材料ZIF-8的孔洞之中, 合成了一系列超稳定的复合材料.这些复合材料在浸入各种不同的极性溶剂中(90天), 甚至是沸腾状态的水, 或长时间暴露在紫外光下(20天)或长时间处于高温下(20天)时仍可以保持其结构的完整性以及光致发光特性.这种方法同样适用于其他的APbBr3型铅溴钙钛矿例如EAPbBr3 (EA=CH3CH2NH3+)、OAPbBr3 (OA=CH3(CH2)7NH3+).因此他们将这种复合材料直接用于水中毒性有机污染物甲基橙(C₁₄H₁₄N₃SO₃Na)、甲基红(C15H15N3O2)以及抗生素呋喃西林(C6H6O4N4)等的光催化降解, 得到了预期的降解效果.
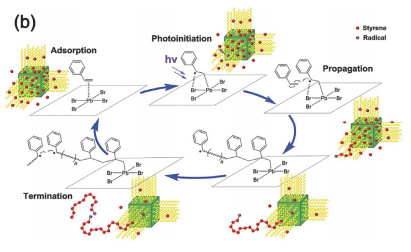
除了对有机污染物的光催化降解, 铅卤钙钛矿光催化剂还可以应用于许多有机物的高附加值转化反应, 光催化剂的应用使得原本需要复杂剧烈的条件下才能进行的反应在光照及常温常压下也可实现, 从而可以制备附加值更高的化工产品. 2017年, Tüysüz等[115]提出使用CsPbI3量子点光催化3, 4-乙烯二氧噻吩发生聚合反应, 生成的导电物质聚(3, 4-乙烯二氧噻吩)即PEDOT会对量子点进行封装从而使其形貌更加稳定.光催化聚合反应的进行与CsPbI3量子点的浓度有直接关系, 而且浓度越高越有利于CsPbI3量子点保持其钙钛矿晶型.这种原位封装工艺制备出来的CsPbI3/PEDOT复合材料可以进一步用于制备新型的光电材料或光伏设备.另一例将钙钛矿材料用于光催化聚合反应的研究是Tan等[116]利用CsPbBr3钙钛矿纳米晶光催化苯乙烯聚合制备一种荧光钙钛矿-聚合物纳米复合物, 如图 8所示.白光LED辐照于该复合物时, 会触发自由基链增长聚合反应, 生成分子质量约200 kDa的高聚物.在钙钛矿晶体表面原位生长的高聚物分子链使得钙钛矿纳米晶被包裹在聚合物基质里面形成单分散的晶核, 因此其光致发光量子产率提升了三倍, 湿稳定性也显著增强, 完全浸入水中24 h, 其光致发光量子产率仅从44%降至36%.他们还分别使用CsPbBr1.2I1.8和CsPbBr3进行苯乙烯和甲基丙烯酸甲酯的光催化聚合反应, 证明了方法的普适性.这类利用光催化聚合产物对钙钛矿晶体进行封装的策略对后面的研究具有启发意义, 可以通过合理设计, 使其成为一种既有利于载流子分离和传导的功能层, 又可以维持晶体形貌提升其环境稳定性的保护层.
图 8

近期, Wu等[117]利用CsPbX3在可见光作用下高效活化S—H和C—H键.不同卤素配比的钙钛矿材料都可以进行有机硫醇的光催化氧化偶联, CsPbBr3纳米晶光催化剂性能最优, 且在硫醇化合物中具有普适性.光催化过程中, 巯基的S和H分别与钙钛矿结构中的Pb和Br相互作用, 反应底物吸附于光催化剂表面.光生电子与质子结合形成氢自由基, 进而产生氢气; 光生空穴与巯基结合形成硫自由基, 进而产生二硫化物.此外, 他们还发现钙钛矿材料还可以在可见光介导下催化交叉脱氢偶联反应即N-芳基四氢异喹啉衍生物以及其他三元胺类的磷酰化反应.同期, Soo等又通过在金属卤化物纳米层间插入疏水性的十六烷基铵阳离子(HDA)制备了一种二维钙钛矿(HDA)2MI4 (M=Pb, Sn), 并将这些材料用于有机物2-羧基吲哚及其衍生物的光氧化还原脱羧反应和脱氢反应[118].较长的疏水链紧密堆积于钙钛矿结构的无机层中, 有效的阻隔水分子的侵蚀, 因此这类钙钛矿材料在极性溶剂尤其是质子溶剂中的稳定性得到大幅提升.
最近Yan等[119]创新性地提出铅卤钙钛矿材料可以用于光催化C—C键的直接生成.铅卤钙钛矿APbBr3 (A=Cs, MA)纳米晶胶体(粒径约2~100 nm)可以高选择性地实现醛类的光催化α-烷基化反应、sp3-C偶合反应和卤代烷烃脱卤还原反应等.这类催化剂在有机溶剂中性能稳定, 且光催化活性较高, 在α-烷基化反应中转化数超过52000, 比Ir或Ru基光催化剂高三个数量级.该方法通过对钙钛矿材料的带隙进行调节, 还具备活化更多种类有机底物的潜力, 例如烯胺中间体、烯烃、羰基化合物、卤化物、羧酸以及胺类等, 实现C—C键、C—O键以及C—N的生成.受前期科研工作的启发, 该课题组再一次成功将铅卤钙钛矿纳米晶用于C—C键、C—N键以及C—O键生成的光催化反应[120].他们通过对醛类或叔胺的C—H键活化直接合成C—C键.在醛类的转化反应中, 反应底物不止局限于具有较弱的C—Br键的反应物, 具有较强的C—Cl键的反应物也有着很高的转化率.在室温条件下通过直接分子内环化反应生成高附加值的N-杂环化合物吡唑和吡咯衍生物以实现C—N键的形成. C—O键的形成则是通过以Ni基材料为助催化剂的交叉偶联反应生成芳香酯而实现的.与CdSe量子点光催化剂或Ru(bpy)32+分子光催化剂等相比, CsPbBr3光催化剂对空气环境更加稳定, 其催化转化数(TON)比它们高一至两个数量级.
异质结型光催化剂的构造有助于在有机转化反应中改善铅卤钙钛矿材料的转化率、选择性以及稳定性. Chen等[72]使用表面具有大量-NH2/NH3+功能团的p-g-C3N4对MAPbBr3纳米晶进行修饰, 可以有效调节MAPbBr3纳米晶的表面特性和激子动力学, 从而提升了载流子分离效率. MAPbBr3 NPs/p-g-C3N4作为一种光催化剂在可见光下催化还原对硝基苯酚时, 其光催化还原速率较高, 而且五轮循环实验后复合材料仍具有较高的化学稳定性.随后, 在苯甲醇的光催化氧化制备苯甲醛方面, 先后有研究者选择TiO2与有机无机杂化型铅卤钙钛矿FAPbBr3和全无机铅卤钙钛矿CsPbBr3结合制备高效的异质结型光催化剂[68, 77].
综上所述, 铅卤钙钛矿材料既可以有效促进有机污染物的光催化降解, 又可以有效促进有机物的光催化转化反应.在催化性能方面, 无论是降解反应还是转化反应, 可吸附有机物的催化剂的单位表面活性位点越多, 有机物的降解或转化速率越快.在稳定性方面, 有机物的光催化降解反应通常在水相体系中进行, 对钙钛矿基光催化剂的湿稳定性要求较高; 而对于光催化有机转化反应, 其通常在有机溶剂中进行, 低极性或非极性的有机溶剂可以对钙钛矿材料起到很好的稳定作用.目前对于铅卤钙钛矿材料光催化有机转化反应, 从有机污染物的降解效率到有机转化反应中的转化率和选择性, 从光催化剂的催化活性到可重复利用性均有待提升, 仍需要进一步筛选优化性能更优、稳定性更高、普适性更强钙钛矿基光催化剂.
4. 非铅卤化物钙钛矿材料在光催化反应中的应用
尽管铅卤钙钛矿材料在光催化领域取得长足发展, 但是铅原子的环境毒性将严重限制其今后的发展和应用.因此, 环境友好的非铅卤化物钙钛矿材料也被成功用于光催化反应, 并表现出了较好的光催化效果.目前已有研究报道锡基、锑基和铋基钙钛矿材料应用于光催化产氢反应、光催化CO2还原反应以及光催化有机物高附加值转化反应.
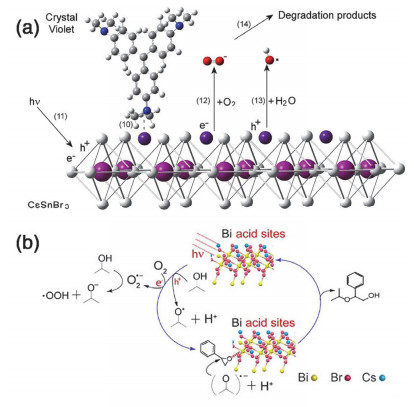
作为铅的同族元素, 锡是研究最为广泛的铅的替代元素, 二者的离子半径相似(Sn2+的离子半径为1.35 , Pb2+的离子半径为1.49 ).与CsPbX3的正交晶系不同, CsSnCl3纳米晶呈现立方晶系(Pm3m)而CsSnBr3及CsSnI3呈现对称性更低的正交晶系(Pnma)[121]. CsSnX3纳米晶的吸收边可以通过化学组分以及粒径尺寸的调控从近红外调节至可见光波段, 由于Sn原子的电负性更高, 因此其吸收边相比于铅基类似物发生红移[122]. Sn(Ⅱ)钙钛矿材料的带隙值一般位于1.2~2.8 eV之间, 其中最具代表性的MASnI3, FASnI3以及CsSnI3的带隙分别为1.20, 1.41和1.30 eV, 虽较同组分的铅类似物带隙更窄[123], 通过合理设计仍可使其价带导带边缘与反应底物的氧化还原电势相匹配, 从而实现光催化氧化还原反应. Zeng等[124]提出使用MASnI3/TiO2复合材料光催化降解有机染料罗丹明B(C28H31ClN2O3).其中质量比为1:9的MASnI3/TiO2光催化性能最优, 在40 min内便可以降解97%以上的10 mg•L-1罗丹明B (C28H31- ClN2O3)水溶液.异质结的构建不仅提升了光生载流子的分离与传输速率, 还抑制了MASnI3的氧化与水解, 催化剂稳定性得到了显著改善.后续研究还将锡基钙钛矿CsSnBr3用于光催化降解染料结晶紫(C25H30N3Cl• 9H2O)(见图 9a)[125], 制备得到的CsSnBr3具有立方和四方两种晶相, 且在靠近界面结晶度较低的位置有非化学计量的氧化锡生成.在光催化降解实验中, 他们发现降解过程发生在吸附过程之后, 而且染料降解率随着吸附百分比的增加而增加.最近锡铅混合钙钛矿CsPb0.4- Sn0.6I3被用于对比其与铅基钙钛矿CsPbBr3, CsPbI3和CsPb(Br0.5I0.5)3在光催化降解和光电化学降解有机化合物方面的性能差异[126], 以氧化2-巯基苯并噻唑为例, 证明了锡基钙钛矿在光催化方面应用的可行性.所有结果一致表明, 从钙钛矿至2-巯基苯并噻唑的空穴注射引发了后者的完全降解.关于稳定性方面, 他们还比较出六氟磷酸四丁基铵盐的二氯甲烷溶液是最稳定的测试环境.
图 9
 Figure 9. (a) Scheme of the photocatalysis mechanism proposed. Reprinted with permission from ref. [125]. Copyright (2018) John Wiley and Sons. (b) Proposed photocatalytic cycle for epoxide alcoholysis reaction over Cs3Bi2Br9 with proper Lewis acids sites on surface. Reprinted with permission from ref. [59]. Copyright (2019) John Wiley and Sons.
阻碍锡基钙钛矿应用的主要原因在于Sn2+极易被氧化为Sn4+, 而相对稳定的Sn(Ⅳ)钙钛矿材料Cs2SnX6的载流子迁移率较低, 需要进一步通过调控延长其载流子扩散距离.因此锡基卤化物钙钛矿材料未来在光催化方面的应用应该更注重促进载流子的分离与迁移以提升光生电子-空穴对的利用率以及提升其抗水性和抗氧化性以提升光催化剂的可重复利用性.
除了铅的同族元素, 邻族元素锑和铋同样可以替换铅元素, 构建A3B2X9 (B=Sb/Bi)型非铅钙钛矿材料.但是使用锑和铋替换铅元素会使得钙钛矿结构维度降低, 能级分散性降低进而增加载流子的有效质量, 减缓载流子的迁移速率[127], 这些材料一般具有2 eV左右的间接带隙[123].而在B位使用混合阳离子(B=B+, B′=B3+)形成的A2BB′X6型双钙钛矿可以得到三维结构, 如最为广泛研究的Cs2AgBiX6为标准的立方晶型钙钛矿结构[128], 上述双钙钛矿材料一般具有约2 eV的直接带隙[123], 相比之下双钙钛矿材料在光催化应用方面更具优势.
Do等[58]首次制备出锑基卤化物钙钛矿2-(Aminomethyl pyridine)SbI5并成功应用于太阳光作用下的光催化产氢和光电化学产氢.使用碘化锑前驱体制备出的钙钛矿晶体结晶性更强, 在可见光区域吸收范围更广, 光稳定性更强并且光生载流子的分离和迁移速率更快, 因此其光(电)催化性能以及稳定性更好.当以氧化石墨烯为助催化剂时, 其光催化产氢速率从106.7 μmol•h-1•gcat-1提升至185.8 μmol•h-1•gcat-1.另一种锑基钙钛矿材料Cs3Sb2X9 (X=Cl, Br, I)虽已成功制备, 但其光催化性能并未得到深入研究.为了评价其可见光催化方面的可行性, Ma等[129]通过密度泛函理论以及第一性原理计算得到这类材料的结构、电子、光学和载流子迁移特性.结果表明, Cs3Sb2X9在近紫外到可见光区域具有较强的吸收能力, 且随着卤素成分从Cl过渡到I, 其带隙逐渐变窄, 吸收限逐渐红移.通过计算得知H+/ H2 (E=-4.44 eV, pH=0.0)和CO2/CH4 (E=-4.62 eV, pH=0.0)的还原电势以及O2/H2O (E=-5.67 eV, pH=0.0)的氧化电势均位于它们的导带底(分别为-4.04 eV, -3.98 eV和-3.88 eV)和价带顶(分别为-7.15 eV, -6.58 eV和-5.92 eV)的绝对电势之间, 结合这类材料较快的光生载流子分离和迁移速率, 预见这类材料适用于光催化产氢反应和CO2还原反应, 特别是Cs3Sb2I9的电子迁移率和空穴迁移率相差较大, 更加抑制载流子的复合速率从而增强其光催化性能.
Sillanpää 等[60]首次采用低温溶剂热方法合成了一种新型的可见光响应的铋基卤化物钙钛矿(CH3NH3)3Bi2I9, 并将其应用于有机染料废水的处理, 例如荧光酮染料罗丹明B (C28H31ClN2O3)、噻嗪染料亚甲基蓝(C16H18ClN3S)、偶氮染料活性蓝4 (C23H14Cl2- N6O8S2)以及三芳甲烷染料结晶紫(C25H30N3Cl•9H2O)都取得了较好的降解效果.最近, Tüysüz等[59]制备了一种新型的稳定高效的铋基卤化物钙钛矿光催化剂Cs3Bi2Br9并用于可见光诱导的环氧化合物开环反应合成高附加值的β-烷氧基醇, 如图 9b所示, 这类反应在传统合成工艺中往往需要较高的能量输入以及强腐蚀性酸.在他们的反应体系中, Cs3Bi2Br9的原位生长以及环氧化合物的醇解反应是同时进行的, 即向等物质的量比的CsBr和BiBr3的二甲基亚砜(DMSO)溶液中直接加入含有环氧化合物的醇溶液, 无需任何的纯化、分离或后处理过程, 可见光直接作用于反应体系便可以发生开环反应, 其中醇同时起到溶剂、亲核加成试剂和反溶剂的作用.在常温常压下, 可见光作用的光催化反应目标产物β-烷氧基醇的产率为1333 μmol•h-1• gcat-1, 选择性在86%以上, 光催化剂呈现出优良的稳定性和可循环性, 此外在硫醇体系中也具有普适性.相比之下, 铅卤钙钛矿材料的转化率仅为1%, 主要因为铋基钙钛矿表面含有可以活化环氧化合物的Lewis酸位点, 若向反应体系中加入有机酸草酸等, 5 h后反应物的转化率可以从75%提升至94%, 相反有机碱的加入会使光催化剂完全失活.
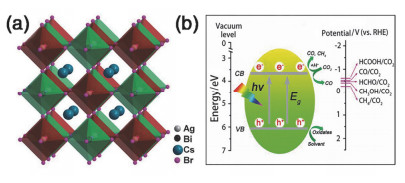
另一类研究较多的非铅钙钛矿是Ag-Bi基无机双钙钛矿Cs2AgBiX6 (X=Cl, Br, I)光催化体系, 该双钙钛矿的晶体结构如图 10a所示. Kuang等[62]率先做出尝试, 他们通过简单的热注射法制备了一种具备优良湿稳定性、光稳定性和热稳定性的新型非铅双钙钛矿纳米晶Cs2AgBiBr6, 制备出的晶体呈立方晶相且结晶度较高, 在氯仿或辛烷等低极性溶剂中不会发生任何相变.该材料应用于光催化CO2还原反应时可以在6 h内实现105 μmol•g-1的电子消耗速率, CO和CH4的产率分别为14.1 μmol•g-1和9.6 μmol•g-1. Xu等[61]也使用非铅双钙钛矿Cs2AgBiBr6在醇溶液中稳定高效地光催化降解染料污染物, 在乙醇溶液中Cs2AgBiBr6仍能保持其较高的化学稳定性, 四种不同的染料分子罗丹明B (C28H31ClN2O3)、罗丹明110 (C20H15ClN2O3)、甲基红(C15H15N3O2)以及甲基橙(C₁₄H₁₄N₃SO₃Na)在可见光作用下都可以完全矿化, 主要的活性物质为超氧自由基•O2-.将金属簇Pt或Au沉积于钙钛矿纳米晶表面可以促进光生电子从钙钛矿迁移至金属中心, 大幅提升其光催化性能.五轮循环实验后虽然有少量的AgBr生成, 但其光催化性能没有明显降低.
图 10

尽管锑基和铋基卤化物钙钛矿具有无毒性和高稳定性的优点, 但是其光催化应用还是处于初步阶段, 主要原因在于其光电性能相比于铅卤钙钛矿材料相差较大, 尤其是锑基和铋基卤化物钙钛矿固有的载流子迁移速率较慢的缺点, 因此还需要合理设计钙钛矿的组分并且选择合适的半导体材料使其能级与钙钛矿材料的价带顶和导带底相匹配, 有效加速载流子的分离与传输.
非铅卤化物钙钛矿材料可以替代高毒性的铅卤钙钛矿材料在光催化领域得到应用.虽然其光电性能稍逊于铅卤钙钛矿材料, 但是其低毒性以及较高的环境稳定性使其在未来的光催化领域发展中具有独特的优势.目前非铅卤化物钙钛矿材料在光催化应用中的发展还处于初步阶段, 还需要更多的理论研究以及实践经验来验证这类材料作为高效稳定光催化剂的可行性.
5. 结论与展望
铅卤钙钛矿材料以及部分非铅卤化物钙钛矿在光(电)催化产氢、光催化CO2还原以及光催化有机转化反应方面都得到了广泛的应用研究.然而, 与传统金属氧化物半导体光催化剂相比, 金属卤化物钙钛矿光催化的相关机理和应用研究仍处于初步阶段, 其应用范围与适用条件都有很大的提升与改进空间.进一步提高光催化性能需要从钙钛矿材料和修饰材料两个方面着手.首先从优化钙钛矿材料本身出发, 通过合理设计钙钛矿的元素组成与配比, 进而调整其带隙结构, 使其与目标反应的氧化还原电势很好的匹配; 其次是选择合适的半导体材料对钙钛矿材料进行修饰, 构造异质结结构加速钙钛矿材料内光生载流子的分离与迁移, 或者提供具有较大的比表面积为反应底物提供丰富的活性位点.金属卤化物钙钛矿材料本征的对水分、光照、高温等环境因子的不稳定性同样是限制其在光催化领域未来发展的关键挑战, 筛选出性能更加稳定的钙钛矿材料至关重要, 针对这一问题可以通过界面工程手段降低环境因子对内层钙钛矿材料的影响, 也可以选择合适的钝化层材料对钙钛矿晶体起到一定程度的保护作用.鉴于钙钛矿材料在低极性或非极性的有机溶剂中可以稳定存在, 金属卤化物钙钛矿光催化可能在有机化学光催化领域具有广阔的应用前景.总之, 随着钙钛矿光电材料领域的不断发展, 金属卤化物钙钛矿材料特别是非铅钙钛矿有希望成为新一代高效稳定且具有普适性的光催化剂材料.
-
-
[1]
Hisatomi, T.; Domen, K. Nat. Catal. 2019, 2, 387. doi: 10.1038/s41929-019-0242-6
-
[2]
Li, X.-B.; Tung, C.-H.; Wu, L.-Z. Nat. Rev. Chem. 2018, 2, 160. doi: 10.1038/s41570-018-0024-8
-
[3]
Liao, G.; Gong, Y.; Zhang, L.; Gao, H.; Yang, G.-J.; Fang, B. Energy Environ. Sci. 2019, 12, 2080. doi: 10.1039/C9EE00717B
-
[4]
郭宇, 李燕瑞, 王成名, 龙冉, 熊宇杰, 化学学报, 2019, 77, 520. http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract347125.shtmlGuo, Y.; Li, Y. R.; Wang, C. M.; Long, R.; Xiong, Y. J. Acta Chim. Sinica 2019, 77, 520(in Chinese). http://sioc-journal.cn/Jwk_hxxb/CN/abstract/abstract347125.shtml
-
[5]
Subudhi, S.; Rath, D.; Parida, K. M. Catal. Sci. Technol. 2018, 8, 679. doi: 10.1039/C7CY02094E
-
[6]
刘玉成, 郑啸, 黄培强, 化学学报, 2019, 77, 850. doi: 10.3866/PKU.WHXB201811040Liu, Y. C.; Zheng, X.; Huang, P. Q. Acta Chim. Sinica 2019, 77, 850(in Chinese). doi: 10.3866/PKU.WHXB201811040
-
[7]
Chen, Y. K.; Jing, H. R.; Ling, F. L.; Kang, W.; Zhou, T. W.; Liu, X. Q.; Zeng, W.; Zhang, Y. X.; Qi, L.; Fang, L.; Zhou, M. Chem. Phys. Lett. 2019, 722, 90. doi: 10.1016/j.cplett.2019.02.050
-
[8]
Laamari, M. E.; Cheknane, A.; Benghia, A.; Hilal, H. S. Sol. Energy 2019, 182, 9. doi: 10.1016/j.solener.2019.02.035
-
[9]
Bercegol, A.; Ory, D.; Suchet, D.; Cacovich, S.; Fournier, O.; Rousset, J.; Lombez, L. Nat. Commun. 2019, 10, 1586.
-
[10]
Zhang, F.; Yang, B.; Li, Y.; Deng, W.; He, R. J. Mater. Chem. C 2017, 5, 8431.
-
[11]
陈薪羽, 解俊杰, 王炜, 袁慧慧, 许頔, 张焘, 何云龙, 沈沪江, 化学学报, 2019, 77, 9. doi: 10.3866/PKU.WHXB201711141Chen, X. Y.; Xie, J. J.; Wang, W.; Yuan, H. H.; Xu, D.; Zhang, T.; He, Y. L.; Shen, H. J. Acta Chim. Sinica 2019, 77, 9(in Chinese). doi: 10.3866/PKU.WHXB201711141
-
[12]
Tong, J.; Song, Z.; Kim, D. H.; Chen, X.; Chen, C.; Palmstrom, A. F.; Ndione, P. F.; Reese, M. O.; Dunfield, S. P.; Reid, O. G.; Liu, J.; Zhang, F.; Harvey, S. P.; Li, Z.; Christensen, S. T.; Teeter, G.; Zhao, D.; Al-Jassim, M. M.; van Hest, M.; Beard, M. C.; Shaheen, S. E.; Berry, J. J.; Yan, Y.; Zhu, K. Science 2019, 364, 475. doi: 10.1126/science.aav7911
-
[13]
Wei, Y.; Cheng, Z.; Lin, J. Chem. Soc. Rev. 2019, 48, 310. doi: 10.1039/C8CS00740C
-
[14]
Wei, H.; Huang, J. Nat. Commun. 2019, 10, 1066. doi: 10.1038/s41467-019-08981-w
-
[15]
Wang, K. Y.; Wang, S.; Xiao, S. M.; Song, Q. H. Adv. Opt. Mater. 2018, 6, 1800278. doi: 10.1002/adom.201800278
-
[16]
Senanayak, S. P.; Yang, B.; Thomas, T. H.; Giesbrecht, N.; Huang, W.; Gann, E.; Nair, B.; Goedel, K.; Guha, S.; Moya, X.; McNeill, C. R.; Docampo, P.; Sadhanala, A.; Friend, R. H.; Sirringhaus, H. Sci. Adv. 2017, 3, e1601935. https://www.ncbi.nlm.nih.gov/pmc/articles/PMC5271592/
-
[17]
Zhao, Y.; Zhu, K. Chem. Soc. Rev. 2016, 45, 655. doi: 10.1039/C4CS00458B
-
[18]
Zhang, T.; Dar, M. I.; Li, G.; Xu, F.; Guo, N.; Gratzel, M.; Zhao, Y. Sci. Adv. 2017, 3, e1700841.
-
[19]
Wang, Y.; Zhang, T.; Kan, M.; Li, Y.; Wang, T.; Zhao, Y. Joule 2018, 2, 2065. doi: 10.1016/j.joule.2018.06.013
-
[20]
张太阳, 赵一新, 化学学报, 2015, 73, 202. doi: 10.3969/j.issn.0253-2409.2015.02.010Zhang, T. Y.; Zhao, Y. X. Acta Chim. Sinica 2015, 73, 202(in Chinese). doi: 10.3969/j.issn.0253-2409.2015.02.010
-
[21]
Best Research-Cell Efficiency Chart. https://www.nrel.gov/pv/cell-efficiency.html
-
[22]
Zhou, Y. Y.; Zhao, Y. X. Energy Environ. Sci. 2019, 12, 1495. doi: 10.1039/C8EE03559H
-
[23]
Li, C.; Lu, X.; Ding, W.; Feng, L.; Gao, Y.; Guo, Z. Acta Crystallogr. B 2008, 64, 702. doi: 10.1107/S0108768108032734
-
[24]
Subhani, W. S.; Wang, K.; Du, M.; Liu, S. F. Nano Energy 2019, 61, 165. doi: 10.1016/j.nanoen.2019.04.066
-
[25]
Bartel, C. J.; Sutton, C.; Goldsmith, B. R.; Ouyang, R.; Musgrave, C. B.; Ghiringhelli, L. M.; Scheffler, M. Sci. Adv. 2019, 5, eaav0693. doi: 10.1126/sciadv.aav0693
-
[26]
Stoumpos, C. C.; Malliakas, C. D.; Kanatzidis, M. G. Inorg. Chem. 2013, 52, 9019. doi: 10.1021/ic401215x
-
[27]
Ball, J. M.; Lee, M. M.; Hey, A.; Snaith, H. J. Energy Environ. Sci. 2013, 6, 1739. doi: 10.1039/c3ee40810h
-
[28]
Chung, I.; Song, J. H.; Im, J.; Androulakis, J.; Malliakas, C. D.; Li, H.; Freeman, A. J.; Kenney, J. T.; Kanatzidis, M. G. J. Am. Chem. Soc. 2012, 134, 8579. doi: 10.1021/ja301539s
-
[29]
Baikie, T.; Fang, Y. N.; Kadro, J. M.; Schreyer, M.; Wei, F. X.; Mhaisalkar, S. G.; Graetzel, M.; White, T. J. J. Mater. Chem. A 2013, 1, 5628. doi: 10.1039/c3ta10518k
-
[30]
Castelli, I. E.; Thygesen, K. S.; Jacobsen, K. W. J. Mater. Chem. A 2015, 3, 12343. doi: 10.1039/C5TA01586C
-
[31]
Yuan, Y.; Xu, R.; Xu, H.-T.; Hong, F.; Xu, F.; Wang, L.-J. Chinese Phys. B 2015, 24, 116302. doi: 10.1088/1674-1056/24/11/116302
-
[32]
Feng, J.; Xiao, B. J. Phys. Chem. Lett. 2014, 5, 1278. doi: 10.1021/jz500480m
-
[33]
Castelli, I. E.; Olsen, T.; Datta, S.; Landis, D. D.; Dahl, S.; Thygesen, K. S.; Jacobsen, K. W. Energy Environ. Sci. 2012, 5, 5814. doi: 10.1039/C1EE02717D
-
[34]
Ping, Y.; Rocca, D.; Galli, G. Chem. Soc. Rev. 2013, 42, 2437. doi: 10.1039/c3cs00007a
-
[35]
Chiarella, F.; Zappettini, A.; Licci, F.; Borriello, I.; Cantele, G.; Ninno, D.; Cassinese, A.; Vaglio, R. Phys. Rev. B 2008, 77, 045129. doi: 10.1103/PhysRevB.77.045129
-
[36]
Even, J.; Pedesseau, L.; Jancu, J.-M.; Katan, C. J. Phys. Chem. Lett. 2013, 4, 2999. doi: 10.1021/jz401532q
-
[37]
Lang, L.; Yang, J.-H.; Liu, H.-R.; Xiang, H. J.; Gong, X. G. Phys. Lett. A 2014, 378, 290. doi: 10.1016/j.physleta.2013.11.018
-
[38]
Kang, J.; Wang, L. W. J. Phys. Chem. Lett. 2017, 8, 489. doi: 10.1021/acs.jpclett.6b02800
-
[39]
Du, M. H. J. Mater. Chem. A 2014, 2, 9091. doi: 10.1039/C4TA01198H
-
[40]
Du, K. Z.; Meng, W.; Wang, X.; Yan, Y.; Mitzi, D. B. Angew. Chem. Int. Ed. Engl. 2017, 56, 8158. doi: 10.1002/anie.201703970
-
[41]
Umari, P.; Mosconi, E.; De Angelis, F. Sci. Rep. 2014, 4, 4467. https://www.ncbi.nlm.nih.gov/pubmed/24667758
-
[42]
Mosconi, E.; Umari, P.; De Angelis, F. Phys. Chem. Chem. Phys. 2016, 18, 27158. doi: 10.1039/C6CP03969C
-
[43]
Busipalli, D. L.; Nachimuthu, S.; Jiang, J. C. J. Chin. Chem. Soc. 2019, 66, 575. doi: 10.1002/jccs.201800443
-
[44]
Butler, K. T.; Frost, J. M.; Walsh, A. Mater. Horiz. 2015, 2, 228. doi: 10.1039/C4MH00174E
-
[45]
Buin, A.; Comin, R.; Xu, J. X.; Ip, A. H.; Sargent, E. H. Chem. Mater. 2015, 27, 4405. doi: 10.1021/acs.chemmater.5b01909
-
[46]
Yin, W. J.; Yang, J. H.; Kang, J.; Yan, Y. F.; Wei, S. H. J. Mater. Chem. A 2015, 3, 8926. doi: 10.1039/C4TA05033A
-
[47]
Sun, S. Y.; Salim, T.; Mathews, N.; Duchamp, M.; Boothroyd, C.; Xing, G. C.; Sum, T. C.; Lam, Y. M. Energy Environ. Sci. 2014, 7, 399. doi: 10.1039/C3EE43161D
-
[48]
Lin, C.; Li, S.; Zhang, W.; Shao, C.; Yang, Z. ACS Appl. Energy Mater. 2018, 1, 1374. doi: 10.1021/acsaem.8b00026
-
[49]
Zhang, W.; Eperon, G. E.; Snaith, H. J. Nat. Energy 2016, 1, 16048. doi: 10.1038/nenergy.2016.48
-
[50]
Leguy, A. M. A.; Hu, Y.; Campoy-Quiles, M.; Alonso, M. I.; Weber, O. J.; Azarhoosh, P.; van Schilfgaarde, M.; Weller, M. T.; Bein, T.; Nelson, J.; Docampo, P.; Barnes, P. R. F. Chem. Mater. 2015, 27, 3397. doi: 10.1021/acs.chemmater.5b00660
-
[51]
Gottesman, R.; Haltzi, E.; Gouda, L.; Tirosh, S.; Bouhadana, Y.; Zaban, A.; Mosconi, E.; De Angelis, F. J. Phys. Chem. Lett. 2014, 5, 2662. doi: 10.1021/jz501373f
-
[52]
Mosconi, E.; Azpiroz, J. M.; De Angelis, F. Chem. Mater. 2015, 27, 4885. doi: 10.1021/acs.chemmater.5b01991
-
[53]
Pavliuk, M. V.; Abdellah, M.; Sa, J. Mater. Today Commun. 2018, 16, 90. doi: 10.1016/j.mtcomm.2018.05.001
-
[54]
Paul, T.; Das, D.; Das, B. K.; Sarkar, S.; Maiti, S.; Chattopadhyay, K. K. J. Hazard. Mater. 2019, 380, 120855.
-
[55]
Zhao, Y. Y.; Wang, Y. B.; Liang, X. H.; Shi, H. X.; Wang, C. J.; Fan, J.; Hu, X. Y.; Liu, E. Z. Appl. Catal. B-Environ. 2019, 247, 57. doi: 10.1016/j.apcatb.2019.01.090
-
[56]
Feng, X.; Ju, H.; Song, T.; Fang, T.; Liu, W.; Huang, W. ACS Sustain. Chem. Eng. 2019, 7, 5152. doi: 10.1021/acssuschemeng.8b06023
-
[57]
Guan, Z.; Wu, Y.; Wang, P.; Zhang, Q.; Wang, Z.; Zheng, Z.; Liu, Y.; Dai, Y.; Whangbo, M.-H.; Huang, B. Appl. Catal. B-Environ. 2019, 245, 522. doi: 10.1016/j.apcatb.2019.01.019
-
[58]
Rokesh, K.; Sakar, M.; Do, T.-O. Mater. Lett. 2019, 242, 99. doi: 10.1016/j.matlet.2019.01.109
-
[59]
Dai, Y.; Tüysüz, H. ChemSusChem 2019, 12, 2587.
-
[60]
Bresolin, B.-M.; Hammouda, S. B.; Sillanp , M. J. Photochem. Photobiol. A:Chem. 2019, 376, 116. doi: 10.1016/j.jphotochem.2019.03.009
-
[61]
Zhang, Z.; Liang, Y.; Huang, H.; Liu, X.; Li, Q.; Chen, L.; Xu, D. Angew. Chem. Int. Ed. 2019, 58, 7263. doi: 10.1002/anie.201900658
-
[62]
Zhou, L.; Xu, Y. F.; Chen, B. X.; Kuang, D. B.; Su, C. Y. Small 2018, 14, e1703762. doi: 10.1002/smll.201703762
-
[63]
Yang, M.-Z.; Xu, Y.-F.; Liao, J.-F.; Wang, X.-D.; Chen, H.-Y.; Kuang, D.-B. J. Mater. Chem. A 2019, 7, 5409. doi: 10.1039/C8TA11760H
-
[64]
Wang, Q. L.; Tao, L. M.; Jiang, X. X.; Wang, M. K.; Shen, Y. Appl. Surf. Sci. 2019, 465, 607.
-
[65]
Xu, Y. F.; Wang, X. D.; Liao, J. F.; Chen, B. X.; Chen, H. Y.; Kuang, D. B. Adv. Mater. Interfaces 2018, 5, 1801015. doi: 10.1002/admi.201801015
-
[66]
Xu, Y. F.; Yang, M. Z.; Chen, H. Y.; Liao, J. F.; Wang, X. D.; Kuang, D. B. ACS Appl. Energy Mater. 2018, 1, 5083.
-
[67]
Xu, Y. F.; Yang, M. Z.; Chen, B. X.; Wang, X. D.; Chen, H. Y.; Kuang, D. B.; Su, C. Y. J. Am. Chem. Soc. 2017, 139, 5660. doi: 10.1021/jacs.7b00489
-
[68]
Schunemann, S.; van Gastel, M.; Tuysuz, H. ChemSusChem 2018, 11, 2057. doi: 10.1002/cssc.201800679
-
[69]
Liao, J. F.; Xu, Y. F.; Wang, X. D.; Chen, H. Y.; Kuang, D. B. ACS Appl. Mater. Interfaces 2018, 10, 42301. doi: 10.1021/acsami.8b14988
-
[70]
Wu, Y.; Wang, P.; Zhu, X.; Zhang, Q.; Wang, Z.; Liu, Y.; Zou, G.; Dai, Y.; Whangbo, M. H.; Huang, B. Adv. Mater. 2018, 30, 1704342. doi: 10.1002/adma.201704342
-
[71]
Ou, M.; Tu, W.; Yin, S.; Xing, W.; Wu, S.; Wang, H.; Wan, S.; Zhong, Q.; Xu, R. Angew. Chem. Int. Ed. 2018, 57, 13570. doi: 10.1002/anie.201808930
-
[72]
Pu, Y. C.; Fan, H. C.; Liu, T. W.; Chen, J. W. J. Mater. Chem. A 2017, 5, 25438. doi: 10.1039/C7TA08190A
-
[73]
Kong, Z. C.; Liao, J. F.; Dong, Y. J.; Xu, Y. F.; Chen, H. Y.; Kuang, D. B.; Su, C. Y. ACS Energy Lett. 2018, 3, 2656. doi: 10.1021/acsenergylett.8b01658
-
[74]
Wu, L. Y.; Mu, Y. F.; Guo, X. X.; Zhang, W.; Zhang, Z. M.; Zhang, M.; Lu, T. B. Angew. Chem. Int. Ed. 2019, 58, 9491.
-
[75]
Wan, S. P.; Ou, M.; Zhong, Q.; Wang, X. M. Chem. Eng. J. 2019, 358, 1287. doi: 10.1016/j.cej.2018.10.120
-
[76]
Guo, S. H.; Zhou, J.; Zhao, X.; Sun, C. Y.; You, S. Q.; Wang, X. L.; Su, Z. M. J. Catal. 2019, 369, 201. doi: 10.1016/j.jcat.2018.11.004
-
[77]
Huang, H.; Yuan, H.; Janssen, K. P. F.; Solís-Fernández, G.; Wang, Y.; Tan, C. Y. X.; Jonckheere, D.; Debroye, E.; Long, J.; Hendrix, J.; Hofkens, J.; Steele, J. A.; Roeffaers, M. B. J. ACS Energy Lett. 2018, 3, 755. doi: 10.1021/acsenergylett.8b00131
-
[78]
Kanai, M. Science 2018, 361, 647. doi: 10.1126/science.aau5379
-
[79]
Wang, P.; Guo, S.; Wang, H. J.; Chen, K. K.; Zhang, N.; Zhang, Z. M.; Lu, T. B. Nat. Commun. 2019, 10, 3155. doi: 10.1038/s41467-019-11099-8
-
[80]
Mishra, G.; Mukhopadhyay, M. Sci. Rep. 2019, 9, 4345. doi: 10.1038/s41598-019-40775-4
-
[81]
Fu, M. C.; Shang, R.; Zhao, B.; Wang, B.; Fu, Y. Science 2019, 363, 1429. doi: 10.1126/science.aav3200
-
[82]
Li, X.; Yu, J.; Jaroniec, M.; Chen, X. Chem. Rev. 2019, 119, 3962. doi: 10.1021/acs.chemrev.8b00400
-
[83]
Kim, J. H.; Jo, Y.; Kim, J. H.; Jang, J. W.; Kang, H. J.; Lee, Y. H.; Kim, D. S.; Jun, Y.; Lee, J. S. ACS Nano 2015, 9, 11820. doi: 10.1021/acsnano.5b03859
-
[84]
Luo, J.; Im, J. H.; Mayer, M. T.; Schreier, M.; Nazeeruddin, M. K.; Park, N. G.; Tilley, S. D.; Fan, H. J.; Gratzel, M. Science 2014, 345, 1593. doi: 10.1126/science.1258307
-
[85]
Andrei, V.; Hoye, R. L. Z.; Crespo-Quesada, M.; Bajada, M.; Ahmad, S.; De Volder, M.; Friend, R.; Reisner, E. Adv. Energy Mater. 2018, 8, 1801403. doi: 10.1002/aenm.201801403
-
[86]
Luo, J. S.; Vermaas, D. A.; Bi, D. Q.; Hagfeldt, A.; Smith, W. A.; Gratzel, M. Adv. Energy Mater. 2016, 6, 1600100. doi: 10.1002/aenm.201600100
-
[87]
Da, P.; Cha, M.; Sun, L.; Wu, Y.; Wang, Z. S.; Zheng, G. Nano Lett. 2015, 15, 3452. doi: 10.1021/acs.nanolett.5b00788
-
[88]
Zhang, H. F.; Yang, Z.; Yu, W.; Wang, H.; Ma, W. G.; Zong, X.; Li, C. Adv. Energy Mater. 2018, 8, 1800795. doi: 10.1002/aenm.201800795
-
[89]
Crespo-Quesada, M.; Pazos-Outon, L. M.; Warnan, J.; Kuehnel, M. F.; Friend, R. H.; Reisner, E. Nat. Commun. 2016, 7, 12555. doi: 10.1038/ncomms12555
-
[90]
Nam, S.; Mai, C. T. K.; Oh, I. ACS Appl. Mater. Interfaces 2018, 10, 14659. doi: 10.1021/acsami.8b00686
-
[91]
Gao, L. F.; Luo, W. J.; Yao, Y. F.; Zou, Z. G. Chem. Commun. (Camb.) 2018, 54, 11459. doi: 10.1039/C8CC06952B
-
[92]
Ahmad, S.; Sadhanala, A.; Hoye, R. L. Z.; Andrei, V.; Modarres, M. H.; Zhao, B.; Ronge, J.; Friend, R.; De Volder, M. ACS Appl. Mater. Interfaces 2019, 11, 23198. doi: 10.1021/acsami.9b04963
-
[93]
Luo, J.; Yang, H.; Liu, Z.; Li, F.; Liu, S.; Ma, J.; Liu, B. Mater. Today Chem. 2019, 12, 1. doi: 10.1016/j.mtchem.2018.11.001
-
[94]
Kim, I. S.; Pellin, M. J.; Martinson, A. B. F. ACS Energy Lett. 2019, 4, 293. doi: 10.1021/acsenergylett.8b01661
-
[95]
Poli, I.; Hintermair, U.; Regue, M.; Kumar, S.; Sackville, E. V.; Baker, J.; Watson, T. M.; Eslava, S.; Cameron, P. J. Nat. Commun. 2019, 10, 2097. doi: 10.1038/s41467-019-10124-0
-
[96]
Tao, R.; Sun, Z. X.; Li, F. Y.; Fang, W. C.; Xu, L. ACS Appl. Energy Mater. 2019, 2, 1969. doi: 10.1021/acsaem.8b02072
-
[97]
Park, S.; Chang, W. J.; Lee, C. W.; Park, S.; Ahn, H.-Y.; Nam, K. T. Nat. Energy 2016, 2, 16185. https://www.nature.com/articles/nenergy2016185
-
[98]
Wang, L.; Xiao, H.; Cheng, T.; Li, Y.; Goddard, W. A., 3rd, J. Am. Chem. Soc. 2018, 140, 1994. doi: 10.1021/jacs.7b12028
-
[99]
Wu, Y.; Wang, P.; Guan, Z.; Liu, J.; Wang, Z.; Zheng, Z.; Jin, S.; Dai, Y.; Whangbo, M.-H.; Huang, B. ACS Catalysis 2018, 8, 10349. doi: 10.1021/acscatal.8b02374
-
[100]
Zhao, Z.; Wu, J.; Zheng, Y.-Z.; Li, N.; Li, X.; Ye, Z.; Lu, S.; Tao, X.; Chen, C. Appl. Catal. B-Environ. 2019, 253, 41. doi: 10.1016/j.apcatb.2019.04.050
-
[101]
Wang, X.; Wang, H.; Zhang, H.; Yu, W.; Wang, X.; Zhao, Y.; Zong, X.; Li, C. ACS Energy Lett. 2018, 3, 1159. doi: 10.1021/acsenergylett.8b00488
-
[102]
Wang, H.; Wang, X.; Chen, R.; Zhang, H.; Wang, X.; Wang, J.; Zhang, J.; Mu, L.; Wu, K.; Fan, F.; Zong, X.; Li, C. ACS Energy Lett. 2018, 4, 40.
-
[103]
Kanhere, P.; Chen, Z. Molecules 2014, 19, 19995. doi: 10.3390/molecules191219995
-
[104]
Shi, R.; Waterhouse, G. I. N.; Zhang, T. R. Solar RRL 2017, 1, 1700126. https://www.researchgate.net/publication/319796192_Recent_Progress_in_Photocatalytic_CO2_Reduction_Over_Perovskite_Oxides
-
[105]
Hou, J.; Cao, S.; Wu, Y.; Gao, Z.; Liang, F.; Sun, Y.; Lin, Z.; Sun, L. Chemistry 2017, 23, 9481. doi: 10.1002/chem.201702237
-
[106]
Li, Z.-J.; Hofman, E.; Li, J.; Davis, A. H.; Tung, C.-H.; Wu, L.-Z.; Zheng, W. Adv. Funct. Mater. 2018, 28, 1704288. doi: 10.1002/adfm.201704288
-
[107]
Zhang, Y.-Y.; Chen, S.; Xu, P.; Xiang, H.; Gong, X.-G.; Walsh, A.; Wei, S.-H. Chinese Phys. Lett. 2018, 35, 036104. doi: 10.1088/0256-307X/35/3/036104
-
[108]
Jiang, Y.; Liao, J. F.; Xu, Y. F.; Chen, H. Y.; Wang, X. D.; Kuang, D. B. J. Mater. Chem. A 2019, 7, 13762. doi: 10.1039/C9TA03478A
-
[109]
Tang, C.; Chen, C. Y.; Xu, W. W.; Xu, L. J. Mater. Chem. A 2019, 7, 6911. doi: 10.1039/C9TA00550A
-
[110]
Aamir, M.; Shah, Z. H.; Sher, M.; Iqbal, A.; Revaprasadu, N.; Malik, M. A.; Akhtar, J. Mater. Sci. Semicond. Process. 2017, 63, 6. doi: 10.1016/j.mssp.2017.01.001
-
[111]
Wang, Y. D.; Luo, L. F.; Chen, L.; Ng, P. F.; Lee, K. I.; Fei, B. ChemNanoMat 2018, 4, 1054. doi: 10.1002/cnma.201800277
-
[112]
Gao, G.; Xi, Q.; Zhou, H.; Zhao, Y.; Wu, C.; Wang, L.; Guo, P.; Xu, J. Nanoscale 2017, 9, 12032. doi: 10.1039/C7NR04421F
-
[113]
Schunemann, S.; Tuysuz, H. Eur. J. Inorg. Chem. 2018, 2018, 2350. doi: 10.1002/ejic.201800078
-
[114]
Mollick, S.; Mandal, T. N.; Jana, A.; Fajal, S.; Desai, A. V.; Ghosh, S. K. ACS Appl. Nano Mater. 2019, 2, 1333. doi: 10.1021/acsanm.8b02214
-
[115]
Chen, K.; Deng, X.; Dodekatos, G.; Tuysuz, H. J. Am. Chem. Soc. 2017, 139, 12267. doi: 10.1021/jacs.7b06413
-
[116]
Wong, Y. C.; De Andrew Ng, J.; Tan, Z. K. Adv. Mater. 2018, 30, e1800774. doi: 10.1002/adma.201800774
-
[117]
Wu, W.-B.; Wong, Y.-C.; Tan, Z.-K.; Wu, J. Catal. Sci. Technol. 2018, 8, 4257. doi: 10.1039/C8CY01240G
-
[118]
Hong, Z.; Chong, W. K.; Ng, A. Y. R.; Li, M.; Ganguly, R.; Sum, T. C.; Soo, H. S. Angew. Chem. Int. Ed. 2019, 58, 3456. doi: 10.1002/anie.201812225
-
[119]
Zhu, X.; Lin, Y.; Sun, Y.; Beard, M. C.; Yan, Y. J. Am. Chem. Soc. 2019, 141, 733. doi: 10.1021/jacs.8b08720
-
[120]
Zhu, X.; Lin, Y.; San Martin, J.; Sun, Y.; Zhu, D.; Yan, Y. Nat. Commun. 2019, 10, 2843. doi: 10.1038/s41467-019-10634-x
-
[121]
Jellicoe, T. C.; Richter, J. M.; Glass, H. F.; Tabachnyk, M.; Brady, R.; Dutton, S. E.; Rao, A.; Friend, R. H.; Credgington, D.; Greenham, N. C.; Bohm, M. L. J. Am. Chem. Soc. 2016, 138, 2941. doi: 10.1021/jacs.5b13470
-
[122]
Hao, F.; Stoumpos, C. C.; Cao, D. H.; Chang, R. P. H.; Kanatzidis, M. G. Nat. Photonics 2014, 8, 489. doi: 10.1038/nphoton.2014.82
-
[123]
Ke, W.; Kanatzidis, M. G. Nat. Commun. 2019, 10, 965. doi: 10.1038/s41467-019-08918-3
-
[124]
Zhang, W.; Zhao, Q.; Wang, X.; Yan, X.; Xu, J.; Zeng, Z. Catal. Sci. Technol. 2017, 7, 2753. doi: 10.1039/C7CY00389G
-
[125]
Reyes-Perez, F.; Gallardo, J. J.; Aguilar, T.; Alcantara, R.; Fernandez-Lorenzo, C.; Navas, J. Chemistryselect 2018, 3, 10226. doi: 10.1002/slct.201801564
-
[126]
Cardenas-Morcoso, D.; Gualdron-Reyes, A. F.; Ferreira Vitoreti, A. B.; Garcia-Tecedor, M.; Yoon, S. J.; Solis de la Fuente, M.; Mora-Sero, I.; Gimenez, S. J. Phys. Chem. Lett. 2019, 10, 630. doi: 10.1021/acs.jpclett.8b03849
-
[127]
Yang, B.; Chen, J.; Yang, S.; Hong, F.; Sun, L.; Han, P.; Pullerits, T.; Deng, W.; Han, K. Angew. Chem. Int. Ed. 2018, 57, 5359. doi: 10.1002/anie.201800660
-
[128]
Slavney, A. H.; Hu, T.; Lindenberg, A. M.; Karunadasa, H. I. J. Am. Chem. Soc. 2016, 138, 2138. doi: 10.1021/jacs.5b13294
-
[129]
Liu, Y.-L.; Yang, C.-L.; Wang, M.-S.; Ma, X.-G.; Yi, Y.-G. J. Mater. Sci. 2018, 54, 4732.
-
[1]
-

图 3 (a) 以Ni金属层钝化的MAPbI3基光电阳极为工作电极, 使用标准三电极体系进行光电化学测试的示意图(左下图为光电阳极的截面SEM图)以及(b)各功能层的能带示意图[87]; (c)以Pt负载Ti金属层钝化的MAPbI3基光电阴极为工作电极, 使用标准三电极体系进行光电化学测试的示意图(左下图为光电阴极的截面SEM图)以及(d)各功能层的能带示意图[88]
Figure 3 (a) Schematic illustration of photoelectrochemical test of a Ni-coated perovskite photoanode in a PEC cell using standard three-electrode system. The photoanode is back illuminated from the FTO side. (b) Schematic energy diagram of TiO2, CH3NH3PbI3, spiro-MeOTAD, Au, and Ni. The energy levels of each material are given in eV. Reprinted with permission from ref. [87]. Copyright (2015) American Chemical Society. (c) Schematic illustration of the sandwich-like CH3NH3PbI3 photocathode for PEC H2 evolution in a standard three-electrode system. The photocathode is back illuminated from the ITO side. (d) Schematic energy diagram of each component in inverted CH3NH3PbI3 solar cell. Reprinted with permission from ref. [88]. Copyright (2018) John Wiley and Sons.
图 4 (a) MAPbI3在HI饱和溶液中沉淀-溶解平衡示意图; (b)不同浓度H+和I-时HI溶液中稳定的沉淀相情况[97]; (c)两步法铅活化-胺辅助的PbAAA反应机理示意图[98]
Figure 4 (a) Schematic illustration of the MAPbI3 powder in dynamic equilibrium with a saturated HI solution. (b) Constructed phase map as a function of [I−] and [H+]. Reprinted by permission from ref. [97]. Copyright (2016) Springer Nature. (c) Pb-Activated amine-assisted (PbAAA) reaction pathway for H2 generation on MAPbI3 surface in acidic solvent. Reprinted by permission from ref. [98]. Copyright (2018) American Chemical Society.
图 5 (a) 引入Pt/Ta2O5和PEDOT:PSS分别作为电子传输材料和空穴传输材料的MAPbBr3基产氢光催化剂的反应机理示意图; (b) HBr分解反应中MAPbBr3, Ta2O5和PEDOT:PSS的能级分布示意图[102]
Figure 5 (a) Schematic illustration of the reaction mechanism for MAPbBr3 with Pt/Ta2O5 and PEDOT:PSS as the electron- and hole-transporting motifs, respectively. (b) Schematic energy level diagrams of MAPbBr3, Ta2O5, and PEDOT:PSS for HBr splitting reaction. Reprinted by permission from ref. [102]. Copyright (2019) American Chemical Society.
图 6 (a) CsPbBr3 NC/MRGO二元结构和(b) CsPbBr3 NC/BZNW/ MRGO三元结构在可见光作用下光催化还原CO2的机理示意图[108]
Figure 6 Schematic illustration of the energy band structure and possible transfer process of photo-induced carriers: (a) CsPbBr3 NC/MRGO and (b) CsPbBr3 NC/BZNW/MRGO hybrids under visible light irradiation. Reprinted by permission from ref. [108]. Copyright (2019) Royal Society of Chemistry.
图 7 使用纯组分CsPbBr3、Co掺杂CsPbBr3和Fe掺杂CsPbBr3时CO2还原最佳路径的自由能谱, 标注为每种情况下速控步的ΔG [109]
Figure 7 The free energy diagrams of the most favored paths of CO2 reduction on pristine, Co-doped and Fe-doped cases. The ΔG of the rate-determining step for each case is listed. Reprinted by permission from ref. [109]. Copyright (2019) Royal Society of Chemistry.
图 9 (a) CsSnBr3光催化降解结晶紫染料的机理示意图[125]; (b) Cs3Bi2Br9光催化环氧化合物开环反应的机理示意图[59]
Figure 9 (a) Scheme of the photocatalysis mechanism proposed. Reprinted with permission from ref. [125]. Copyright (2018) John Wiley and Sons. (b) Proposed photocatalytic cycle for epoxide alcoholysis reaction over Cs3Bi2Br9 with proper Lewis acids sites on surface. Reprinted with permission from ref. [59]. Copyright (2019) John Wiley and Sons.
-

 下载:

 下载:


 扫一扫看文章
计量
- PDF下载量: 170
- 文章访问数: 7376
- HTML全文浏览量: 1701