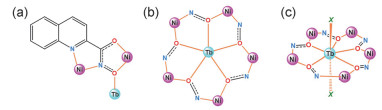
图 1.
配体与金属离子的配位模式
Figure 1.
Coordination mode of ligands with metal atoms

二十多年前, Sessoli等[1, 2]发现, 单分子磁体在“阻塞温度”下表现出磁滞回线和慢磁弛豫行为, 分子被磁化后其磁矩处于“自旋向上”或“自旋向下”状态, 需要翻越一个势能壁垒(即翻转能垒Ueff)才能恢复到热平衡状态.单分子磁体的磁双稳态类似于信息存储位元的|0>和|1>, 在超高密度信息存储方面有潜在的应用前景.阻塞温度(TB)一般认为是磁滞回线的最高开口温度, 或被定义为弛豫时间达到100 s时的温度, 其数值越高越有利于磁体所存储信息的稳定性以及在该工作温度下的可操作性[3~6].与传统的块材磁体不同, 单分子磁体表现出超顺磁性, 其慢磁弛豫行为经由自旋-晶格弛豫机制和磁量子隧穿效应(QTM)实现, 阻塞温度和翻转能垒取决于分子的磁各向异性.
磁各向异性是设计高性能单分子磁体的关键要素, 增强磁各向异性、减小量子隧穿有助于提升磁双稳态的工作温区.稀土离子具有较大的磁矩和磁各向异性, 使稀土单分子磁体成为近年来分子磁性领域的研究热点[7~15].但一方面由于具有较大的离子半径, 稀土离子普遍青睐8~9配位, 其配体场的电荷分布大多近似球形, 为稀土离子磁各向异性的调控造成困难[16].另一方面, 稀土离子的磁各向异性主要源于4f电子与配位原子的静电作用所引起的晶体场裂分.因此, 为实现稀土离子磁各向异性的最大化, 需要尽可能地降低4f电子mJ基态与配体电荷的静电互斥作用. 2011年Long等[17]根据“点电荷静电模型”以及Sievers的4f电子电荷密度分布形状——扁圆或扁长形, 提出了针对稀土单离子磁体的电荷密度匹配策略.对前者而言, 比如Tb(Ⅲ)、Dy(Ⅲ)、Ho(Ⅲ)离子, 当配体电荷集中分布在轴向位置时有利于获得较大的磁各向异性. 2013年, 我们[18]提出并实践了有效调控稀土单分子磁体的翻转能垒和阻塞温度等性能的对称性策略, 报道了首例具有五角双锥配位几何的{DyZn2}单分子磁体.在该化合物中, 轴向配位的酚羟基氧为Dy(Ⅲ)提供了强的单轴磁各向异性.另外, Dy(Ⅲ)采用压扁的五角双锥配位构型, 减弱了晶体场中横向组分的贡献, 翻转能垒和阻塞温度分别达到305 cm-1和11 K.当配位的甲醇分子脱去后形成了赝Oh对称性的{DyZn2}Oh, 此时由于较大的横向晶体场导致严重的磁量子隧穿, 单分子磁体的性能大幅下降.基于对称性策略, 我们陆续获得了多例单分子磁体性能优异、热稳定性高的稀土配合物[19~22], 如[Dy(bbpen)X] (X为配位的卤素离子)和[Dy(OPR)2(H2O)5]3+ (OPR为氧化膦配体)[23, 24].它们的翻转能垒和阻塞温度分别突破712 cm-1和20 K.这种策略对较为少见的Ho(Ⅲ)单分子磁体也奏效, 比如[Ho(OPR)2(H2O)5]3+的翻转能垒高达237 cm-1[25].由此可见, 不管是理论预测上还是在实例中, 电荷分布的对称性控制是设计和合成高性能稀土单分子磁体的有效手段.
众所周知, 以CH2CH2O为结构单元的常见冠醚分子具有规整的空穴结构, 可以选择性识别半径合适的阳离子并赋予其某种局部对称性.但是, 此类配体缺乏刚性, 在与金属离子配位后容易发生不同程度的扭曲变形, 因此金属中心的配位几何通常难以保持理想的对称性[26, 27].为解决这一难题, 我们想到了刚性更强的金属冠醚化合物(MC), 巧妙地将金属冠醚特定的对称性“精准传递”给中心的稀土离子, 成功获得了多例高稳定性稀土单分子磁体, 比如Yb[12-MC-4]D4d[28]以及Ln[15-MC-6]D6h (Ln=Ce, Nd)[29].由此看来, 金属冠醚不仅适用于受关注最多的Dy(Ⅲ)-单分子磁体, 还能被用来构筑部分轻稀土Ce(Ⅲ)或重稀土Yb(Ⅲ)单分子磁体.
为了进一步拓展金属冠醚在设计合成稀土单分子磁体中的应用, 本工作以4f电子电荷密度呈扁圆形的Tb(Ⅲ)与金属冠醚[15-MCNi(Ⅱ)-5]单元以及吡啶类辅助配体组装得到了三例混合过渡金属-稀土配合物[TbNi5F2-(quinha)5(3-chloropyridine)10](ClO4)0.5Cl0.5·10H2O, [TbNi5-Cl2(quinha)5(pyridine)10](BPh4)·2MeOH·pyridine·5H2O和[TbNi5Br2(quinha)5(3-bromopyridine)10]Br·2MeOH·H2O[H2quinha=quinaldichydroxamic acid (喹啉羟肟酸)][28].三个配合物的内界组成与结构类似, 统一以{TbNi5X2} (X=F, Cl, Br)表示.在这些化合物中, Tb(Ⅲ)离子被封装在金属冠醚环的中心而具有赝五次旋转轴.本工作报道了首例双氟端基配位的稀土配合物, 并尝试通过改变轴向配位的卤素离子配体X-以调节Tb(Ⅲ)的单轴磁各向异性, 进而调控配合物的慢磁弛豫行为.
配合物中主要采用的有机配体为喹啉羟肟酸, 它与金属的配位模式如图 1a所示.喹啉羟肟酸在碱性条件去质子化后与Ni(Ⅱ)离子形成金属冠醚[15-MCNi(Ⅱ)-5](图 1b), 吡啶类辅助配体位于Ni(Ⅱ)离子的上下方(以TbNi5F2为例, 图 2b). Tb(Ⅲ)离子位于金属冠醚赤道面中心并与赤道面的五个氧原子配位, 两个卤素离子从上下轴向的位置与Tb(Ⅲ)离子配位(图 1c).
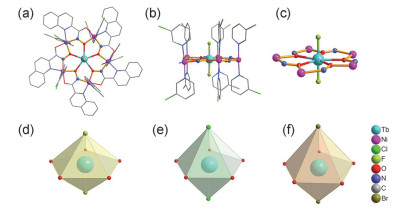
Part of ligands and all H atoms are omitted for clarity
X射线单晶衍射分析结果表明, 三个配合物{TbNi5X2}均结晶于三斜晶系P-1空间群(表S1).晶胞中每个最小不对称单元包含一个Tb(Ⅲ)离子, 两个轴向配位的X-离子, 以及由五个Ni(Ⅱ)离子、五个去质子化的喹啉羟肟酸和十个吡啶类分子形成的金属冠醚[15-MCNi(Ⅱ)-5](以TbNi5F2为例, 图 2a~2c).喹啉羟肟酸上的两个N原子和两个O原子分别螯合一个Ni(Ⅱ)原子, 形成Ni—N—O结构单元.五个Ni—N—O首尾相连形成近似平面的金属冠醚[15-MCNi(Ⅱ)-5]. Tb(Ⅲ)处于该金属冠醚中心, 分别与五个肟基O原子和两个卤素离子在赤道平面和轴向位置配位, 形成了五角双锥配位几何构型.金属冠醚平面两侧各有五个吡啶类辅助配体通过N原子与Ni(Ⅱ)离子配位, 所有Ni(Ⅱ)采用[N4O2]的八面体配位模式, 有利于增强金属冠醚的稳定性.此外, 由吡啶类配体构成的空腔还能限制X-离子与Tb(Ⅲ)离子的线性配位角度, 进而影响Tb(Ⅲ)离子的配位环境.
表S2列出了{TbO5X2}多面体的部分键长键角数据.赤道面的Tb—O键长范围在0.2452(3)~0.2472(3) nm (TbO5F2)、0.2420(3)~0.2443(3) nm (TbO5Cl2)和0.2429(6)~0.2461(6) nm (TbO5Br2), O—Tb—O的键角范围分别为71.76(10)°~72.59(11)° (TbO5F2)、71.69(8)°~72.30(9)° (TbO5Cl2)和71.5(2)°~72.7(2)° (TbO5Br2).轴向X-离子与Tb(Ⅲ)离子近似线形配位, X—Tb—X的键角为178.91(12)° (TbO5F2)、176.66(3)° (TbO5Cl2)和172.20(6)° (TbO5Br2), 非常接近理想的线性配位键角180°, 与具有类似结构的Dy(Ⅲ)-和Ho(Ⅲ)-单分子磁体的轴向O—Ln—O角度(175.79°, 179.04°, 177.9°)接近[23~25].从上述数据可以看出, 七配位的{TbO5X2}多面体很接近五角双锥构型, 利用Shape软件对其构型进行模拟(表S3, CShM (the continuous shape measures)的数值越小表明Tb(Ⅲ)离子的配位环境越接近该几何构型).计算结果表明, 三个配合物中Tb(Ⅲ)离子的配位几何构型均为赝D5h对称性的五角双锥构型, 其中TbNi5Cl2最接近D5h对称性.值得注意的是, 由于F-离子的电负性高, TbNi5F2的F-离子在与Tb(Ⅲ)离子配位的同时, 还与晶格中的水分子作用, 形成相对稳定的氢键(F…O=0.2719 nm, 图S4).
首先在1 kOe外加磁场下对配合物进行变温直流磁化率测试(图 3).室温下的χMT值分别为17.69 (TbNi5F2), 17.32 (TbNi5Cl2), 17.20 (TbNi5Br2) cm3·K·mol-1, 接近一个自由Tb(Ⅲ)离子(7F6, g=3/2, χMT高温极限值为11.82 cm3·K·mol-1)和五个纯自旋Ni(Ⅱ)离子(对单个Ni(Ⅱ)离子来说, S=1, {Ni5}的χMT高温极限值为5 cm3·K·mol-1)的理论值之和16.82 cm3·K·mol-1[19, 30].随着温度的降低, χMT值缓慢降低, 当温度达到2 K时, 它们的χMT值分别为9.86, 6.84, 6.96 cm3·K·mol-1.这与最近报道的类似化合物{EuCu5}中五个Cu(Ⅱ)之间存在反铁磁相互作用相一致[31], {TbNi5X2}的Ni5环也存在强的Ni…Ni反铁磁相互作用.从以上分析得出, 造成χMT值随温度降低而减少的主要因素包括{Ni5}环存在较强的反铁磁相互作用和Stark亚能级激发态上分子的热布居减少. 图 3内插图为化合物在2, 3和5 K的等温磁化强度数据.在0~7 T外加磁场下, 磁化强度随磁场强度的增大而上升.当到达最大磁场7 T时, 磁化强度分别上升到6.12 (TbNi5F2), 6.28 (TbNi5Cl2), 6.13 (TbNi5Br2) Nβ, 从增长趋势可见均未达到磁饱和状态, 表明配合物分子内存在强的磁各向异性以及反铁磁相互作用.
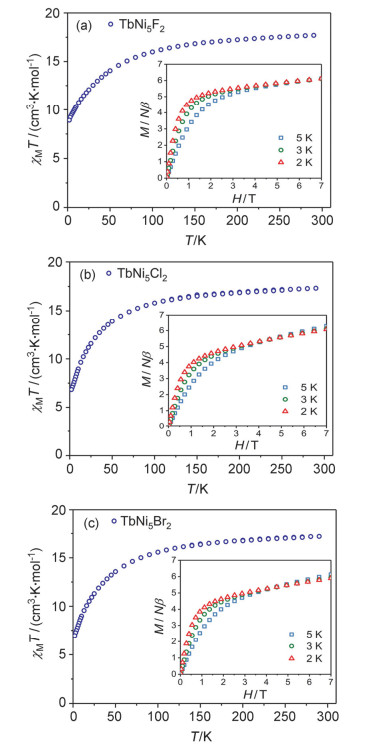
(a) TbNi5F2, (b) TbNi5Cl2, (c) TbNi5Br2. Inset is the field dependent magnetization (M vs. H) at 2, 3 and 5 K
在动态磁行为方面, 首先以TbNi5Cl2为研究对象.在无外加直流磁场下对其进行交流磁化率测试, 收集不同频率下温度范围从2~8 K的摩尔交流磁化率实部(χ′M)和虚部(χ″M)数据. χ″M值随着温度的降低而逐渐增大, 但即使频率提高近10倍时其数值也基本不变, 没有表现出频率依赖性(图S5).而χ″M值随着温度的降低并没有响应, 就算频率升高到999 Hz, 其数值也没有明显的变化.究其原因, 主要是存在严重的磁量子隧穿效应.据我们所知, 隧穿速率与磁场的平方呈负相关, 一定强度的直流磁场能有效地抑制磁量子隧穿行为.因此, 将外加直流磁场升高到1 kOe再次收集交流磁化率数据如图 4a所示.可以看出, 在温度低于4 K时, χ″M曲线数值开始增大并伴随较为明显的频率依赖性, 表明在1 kOe直流场下TbNi5Cl2具有慢磁弛豫行为.

从TbNi5Cl2的晶体结构数据可以看出, 赤道面的Tb—O键长均比轴向的Tb—Cl键长短得多(差值>0.02 nm).根据Long等[17]的推论, 这样的晶体场环境与Tb(Ⅲ)离子扁圆形的电子电荷密度分布形状并不匹配.本课题组近期在D5h对称性控制方面的成果也表明, 轴向键长越短越有利于抑制量子隧穿效应.对于扁圆型的Tb(Ⅲ)离子来说, 尽可能缩短轴向的Tb—X键长, 使轴向电荷分布向Tb(Ⅲ)离子靠近.因此, 保持原有金属冠醚[15-MCNi(Ⅱ)-5]不变, 将轴向配位的Cl-离子换成半径更小的F-离子, 得到了类似物TbNi5F2.它的轴向Tb—F平均键长为0.2152(3) nm, 与TbNi5Cl2的平均值0.2676(1) nm相比足足缩短了0.05 nm(表S2).
TbNi5F2的交流磁化率测试结果表明, 在无外加直流磁场下交流磁化率虚部信号χ″M曲线就已表现出频率依赖性(图 4b).但在所测温度范围内TbNi5F2的χ″M曲线没有出现峰值, 主要归因于此温度范围分子内存在较强的量子隧穿效应.同样对其交流磁化率的测试施加1 kOe的外加直流场, 所得到的变温磁化率曲线在5 K左右出现峰值, 并随着频率的降低向低温区移动(图 5a).等温磁化率的χ″M曲线表明TbNi5F2具有频率依赖性, 温度为2 K时χ″M曲线在频率略低于10 Hz的位置出现峰值(图 5b).随着温度的升高, 峰位逐渐向高频区移动, 当温度高于7 K时, χ″M峰值超出仪器的交流频率测试上限(1000 Hz). TbNi5F2的交流磁化率曲线具有明显的频率依赖性且在2~7 K温区出现峰值, 表明在1 kOe外场下TbNi5F2是一例典型的单分子磁体.
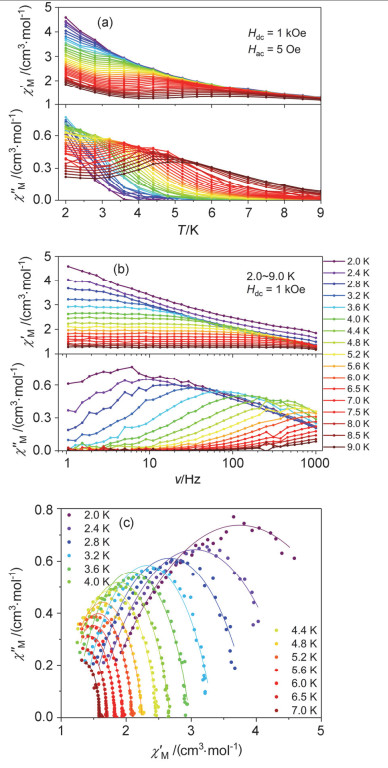
将2~7 K、1 kOe直流场下TbNi5F2的交流磁化率虚部信号(χ″M)对实部信号(χ′M)作图, 根据广义德拜公式拟合得到的Cole-Cole曲线如图 5c所示[32].当温度低于4.0 K后等温磁化率的χ″M峰较宽且Cole-Cole曲线越发偏离半圆形, 弛豫时间的分布系数α值也随之增大, 表明TbNi5F2可能具有较宽的弛豫时间分布以及多种共存的磁弛豫路径.结合分子的晶体结构只有一个Tb(Ⅲ)离子和{Ni5}环, 考虑到低温时反铁磁{Ni5}环对磁化率的贡献很小, 推测弛豫过程主要来自中心的Tb(Ⅲ)的单离子各向异性以及分子内可能存在的3d-4f磁交换作用.此外, 分子间最近的Tb…Tb距离大于1.2560 nm (TbNi5F2: 1.4045 nm; TbNi5Cl2: 1.2560 nm; TbNi5Br2: 1.4110 nm), 因此分子间Tb(Ⅲ)离子之间的偶极-偶极相互作用不大.
为了深入探究TbNi5F2的磁弛豫行为, 根据广义德拜模型从等温磁化率数据提取出与温度有关的自旋-晶格弛豫时间τ, 进一步分析τ与T的变化关系.它们的关系可以表示为:
|
$ {\tau ^{ - 1}}A{H^4}T+{B_1}/(1+{B_2}{H^2})+C{T^n}+{\tau _0}^{ - 1}{\rm exp}\left( { - {U_{\rm eff}}/{k_\rm B}T} \right) $ |
等式右边表示四项不同的弛豫过程, 分别为直接(direct)过程、磁量子隧穿过程、拉曼(Raman)过程和奥巴赫(Orbach)过程, 其中A、B1、B2和C均为化合物的内禀系数, H为磁场强度, kB为玻尔兹曼常数.
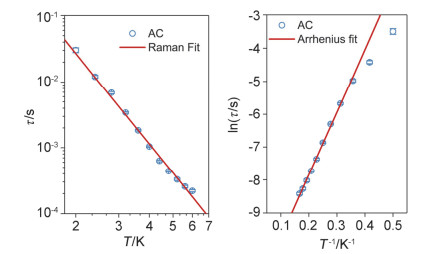
从τ对T的双对数坐标图(图 6左)看出, 2~6 K温区内τ与T的变化关系比较符合τ ∝ T-n, 即按拉曼过程拟合得到n=4.6(2).理想情况下, 对非克喇末离子来说, n=7;对克喇末离子来说, n=9, 但考虑到实际例子的声子谱偏离德拜模型, 因此n值在1~6范围内都是合理的[33].另外, 利用阿伦尼乌斯公式(Arrhenius law)对2.8~6.0 K的数据进行拟合(图 6右), 得到单分子磁体TbNi5F2的“表观能垒”为19.0(4) K, 指前因子τ0= 8.8(9)×10-6 s.值得注意的是, 对包含不同弛豫过程的全程拟合可能导致过度参数化, 拟合结果难以让人信服, 常常需要结合第一性原理的计算结果.因此, 我们这里没有对该复杂体系的实际弛豫过程做进一步的归属和深入研究.
从TbNi5Cl2到TbNi5F2, 轴向配位的卤素离子从Cl-到F-的改变缩短了Tb—X键长, 最终影响了整个分子的慢磁弛豫行为, 即在同样的外场下动态磁行为从较快的磁弛豫转变为较慢的单分子磁体.反向考虑, 如果将轴向配位的卤素离子换成半径更大的Br-离子, 结果又会如何?按照这个思路, 我们得到了轴向为Br-离子配位的TbNi5Br2.它的赤道面Tb—O平均键长为0.2442(6) nm, 与TbNi5F2 (0.2462(3) nm)和TbNi5Cl2 (0.2436(6) nm)的相差不大.但轴向Tb—Br平均键长增加到约0.2825(2) nm, 比Tb—Cl键长更长, 更是远超Tb—F键长(图 7).因此, 虽然TbNi5Br2同样具有五角双锥构型, 但配体的电荷更多地分布于Tb(Ⅲ)的赤道平面, 进一步削弱了Tb(Ⅲ)的磁各向异性, 由此推测TbNi5Br2的磁弛豫速率比TbNi5Cl2还要快.
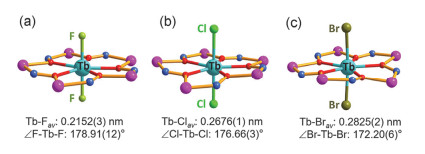
(a) TbNi5F2; (b) TbNi5Cl2; (c) TbNi5Br2
正如我们所料, 就算外加1 kOe的直流磁场, TbNi5Br2的交流磁化率曲线都没表现出频率依赖性(图 8).而且在2~8 K温区内χ″M值基本没有响应.因此, 对TbNi5Br2而言无论是否外加磁场, 都可认为它没有表现出慢磁弛豫行为.
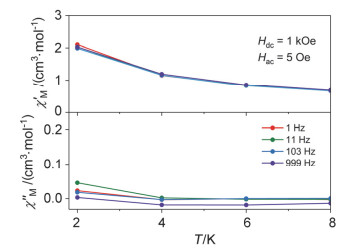
其实, 对D5h对称性来说, 轴向X—Tb—X键角的贡献也不能忽视.与Cl—Tb—Cl键角176.66(3)°相比, F—Tb—F键角178.91(12)°更接近线性180°, 而Br— Tb—Br的键角172.22(6)°偏离线性最大(图 7).换句话说, TbNi5F2中稀土离子的配位几何更接近理想的五角双锥构型, 所以更适合扁圆形的Tb(Ⅲ)离子.
基于金属冠醚[15-MCNi(Ⅱ)-5], 报道了三例混合过渡金属-稀土配合物{TbNi5X2}(X=F, Cl, Br).中心Tb(Ⅲ)离子均采取赝D5h对称性的五角双锥配位几何构型, 两个卤素离子X-占据上下轴向位置, 形成罕见的线形{X—Tb—X}基元.动态磁学分析表明TbNi5Cl2具有慢磁弛豫行为.以它为参考, 当轴向配位半径更小的F-离子时, TbNi5F2表现出单分子磁体行为; 反之, 轴向配位半径更大的Br-离子时, 慢磁弛豫行为消失.原因是Tb(Ⅲ)离子的4f电子云呈扁圆形分布, 轴向电荷分布越靠近Tb(Ⅲ), 越有利于提高稀土离子的磁各向异性.因此, 对具有D5h对称性的{TbNi5X2}来说, 可以通过引入电负性不同的卤素离子调节稀土离子的轴向电荷分布, 从而实现调控分子动态磁行为的目的.我们推测, 含其它稀土离子(如Dy(Ⅲ)、Ho(Ⅲ)等)的线形{F—Ln—F}基元体系将会具有新奇的磁弛豫行为, 进一步的研究正在进行中.
本实验所用药品和试剂均为市售分析纯级别, 如无特殊说明均未经预处理直接使用.喹啉羟肟酸配体的合成参考文献[29]报道的方法.傅里叶变换红外光谱(FT-IR)采用溴化钾压片的方法在Bruker EQUINOX 55型红外光谱仪测量, 测试范围为4000~400 cm-1.化合物C, H, N的元素分析(EA)数据采用Elemental Vario-EL Cube元素分析仪测量.磁性测试样品取自实验合成的晶体样品, 采用Quantum Design MPMS3磁学测量系统测试.直流磁化率的测试温度为2~300 K, 磁场强度为0~7 T; 交流磁化率测试的振荡磁场强度为5 Oe, 直流磁场强度为1 kOe.测试过程中使用凡士林包裹预处理后的样品, 防止晶体在磁场下发生转动, 磁学数据均已进行抗磁校正.
将六水合氯化铽(0.02 mmol)、六水合高氯酸镍(0.10 mmol)及喹啉羟肟酸(0.10 mmol)加入到25 mL特氟龙内衬的不锈钢反应釜中, 再加入8 mL无水甲醇和1 mL 3-氯吡啶.待溶液搅拌溶解后, 加入氟化铵(0.10 mmol)和三乙胺(0.20 mmol), 黄绿色混合溶液马上变成深红色.将反应釜置于75 ℃恒温烘箱中48 h, 冷却至室温后得12 mg红色块状晶体(21.4%). IR (KBr) ν: 3358, 3066, 1673, 1602, 1583, 1541, 1510, 1464, 1417, 1367, 1338, 1304, 1213, 1182, 1093 (ClO4-), 1049, 974, 941, 847, 802, 764, 737, 694, 636, 617, 545, 519, 496 cm-1. Anal. calcd for C100H90N20F2Cl11Ni5TbO22: C 42.83, H 3.23, N 9.99; found: C 42.57, H 3.12, N 10.25.
将六水合氯化铽(0.02 mmol)、六水合高氯酸镍(0.10 mmol)及喹啉羟肟酸(0.10 mmol)加入到25 mL特氟龙内衬的不锈钢反应釜中, 再加入8 mL无水甲醇和1 mL吡啶.待溶液混合均匀后, 依次加入四苯硼钠(0.02 mmol)和三乙胺(0.20 mmol).将反应釜置于75 ℃恒温烘箱中48 h, 冷却至室温后得18 mg红色块状晶体(32.2%). IR (KBr) ν: 3388, 3064, 1693, 1587, 1545, 1510, 1485, 1443, 1369, 1338, 1302, 1215, 1182, 1149, 1117, 1045, 974, 939, 847, 758, 700, 640, 617, 546, 521, 494 cm-1. Anal. calcd for C131H123BN21Cl2Ni5TbO17: C 56.24, H 4.43, N 10.51; found: C 55.86, H 4.14, N 10.62.
将溴化铽(0.04 mmol)、溴化镍(0.20 mmol)及喹啉羟肟酸(0.20 mmol)加入到25 mL特氟龙内衬的不锈钢反应釜中, 再依次加入2 mL无水甲醇、1 mL 3-溴吡啶和三乙胺(0.40 mmol).将反应釜置于75 ℃恒温烘箱中48 h, 冷却至室温后得20 mg红色条状晶体(15.2%). IR (KBr) ν: 3373, 3062, 1603, 1585, 1543, 1510, 1464, 1416, 1367, 1340, 1313, 1260, 1213, 1182, 1117, 1092, 1045, 1024, 974, 939, 847, 795, 762, 694, 633, 615, 546, 519, 494 cm-1. Anal. calcd for C102H80N20Ni5Br13TbO13: C 37.29, H 2.45, N 8.53; found: C 37.63, H 2.49, N 8.47.
配合物的单晶结构采用Bruker D8 QUEST X射线单晶衍射仪测试(Mo Kα radiation, λ=0.071073 nm), 在120 K下收集衍射数据, 运用SAINT程序还原数据和SADABS程序进行经验吸收校正[34, 35].晶体结构解析和精修采用SHELXT和Olex2程序包处理[36~38].三个化合物的CCDC号为1945892~1945894.
由于晶格中部分辅助配体(3-氯吡啶和3-溴吡啶)的卤素原子以及未配位水分子严重无序, 所以有些溶剂分子没有加氢.剩余残余峰为无序的溶剂分子, 经过SQUEEZE程序处理[39], 再参考SHELX晶体解析软件给出的非氢原子平均体积, 根据元素分析结果推测出残余峰对应的溶剂分子数目, 进一步确定化合物精确的分子式.
Sessoli, R.; Gatteschi, D.; Caneschi, A.; Novak, M. A. Nature 1993, 365, 141. doi: 10.1038/365141a0
Gatteschi, D.; Sessoli, R.; Villain, J. Molecular Nanomagnets, Oxford University Press, Oxford, 2006.
Meng, Y.-S.; Jiang, S.-D.; Wang, B.-W.; Gao, S. Acc. Chem. Res. 2016, 49, 2381. doi: 10.1021/acs.accounts.6b00222
Ungur, L.; Lin, S.-Y.; Tang, J.; Chibotaru, L. F. Chem. Soc. Rev. 2014, 43, 6894. doi: 10.1039/C4CS00095A
McClain, K. R.; Gould, C. A.; Chakarawet, K.; Teat, S. J.; Groshens, T. J.; Long, J. R.; Harvey, B. G. Chem. Sci. 2018, 9, 8492. doi: 10.1039/C8SC03907K
Gould, C. A.; McClain, K. R.; Yu, J. M.; Groshens, T. J.; Furche, F.; Harvey, B. G.; Long, J. R. J. Am. Chem. Soc. 2019, 141, 12967. doi: 10.1021/jacs.9b05816
Goodwin, C. A.; Ortu, F.; Reta, D.; Chilton, N. F.; Mills, D. P. Nature 2017, 548, 439. doi: 10.1038/nature23447
Guo, F. S.; Day, B. M.; Chen, Y. C.; Tong, M. L.; Mansikkamaki, A.; Layfield, R. A. Angew. Chem., Int. Ed. 2017, 56, 11445. doi: 10.1002/anie.201705426
Guo, F.-S.; Day, B. M.; Chen, Y.-C.; Tong, M.-L.; Mansikkamaki, A.; Layfield, R. A. Science 2018, 362, 1400. doi: 10.1126/science.aav0652
郭鹏虎, 廖小芬, 冷际东, 童明良, 化学学报, 2013, 71, 173. doi: 10.6023/A12110865Guo, P.-H.; Liao, X.-F.; Leng, J.-D.; Tong, M.-L. Acta Chim. Sinica 2013, 71, 173. doi: 10.6023/A12110865
田海权, 郑丽敏, 化学学报, 2020, 78, 34. doi: 10.6023/A19090330Tian, H.-Q.; Zheng, L.-M. Acta Chim. Sinica 2020, 78, 34. doi: 10.6023/A19090330
Velkos, G.; Krylov, D. S.; Kirkpatrick, K.; Spree, L.; Dubrovin, V.; Bgchner, B.; Avdoshenko, S. M.; Bezmelnitsyn, V.; Davis, S.; Faust, P.; Duchamp, J.; Dorn, H. C.; Popov, A. A. Angew. Chem., Int. Ed. 2019, 58, 5891. doi: 10.1002/anie.201900943
Li, H.; Meng, X.; Wang, M.; Wang, Y.-X.; Shi, W.; Cheng, P. Chin. J. Chem. 2019, 37, 373. doi: 10.1002/cjoc.201800589
芶晓霜, 王梦梦, 孟茜茜, 程鹏, 无机化学学报, 2019, 35, 2013. doi: 10.11862/CJIC.2019.232Gou, X.-S.; Wang, M.-M.; Meng, Q.-Q.; Cheng, P. Chin. J. Inorg. Chem. 2019, 35, 2013. doi: 10.11862/CJIC.2019.232
严华, 陈龑骢, 李泉文, 刘俊良, 贾建华, 童明良, 中国稀土学报, 2016, 34, 726. http://www.cnki.com.cn/Article/CJFDTotal-XTXB201606009.htmYan, H.; Li, Q.-W.; Liu, J.-L.; Jia, J.-H.; Tong, M.-L. J. Chin. Soc. Rare Earths 2016, 34, 726. http://www.cnki.com.cn/Article/CJFDTotal-XTXB201606009.htm
Liu, K.; Zhang, X.; Meng, X.; Shi, W.; Cheng, P.; Powell, A. K. Chem. Soc. Rev. 2016, 45, 2423. doi: 10.1039/C5CS00770D
(a) Sievers, J. Z. Phys. B: Condens. Matter 1982, 45, 289. (b) Rinehart, J. D.; Long, J. R. Chem. Sci. 2011, 2, 2078.
Liu, J.-L.; Chen, Y.-C.; Zheng, Y.-Z.; Lin, W.-Q.; Ungur, L.; Wernsdorfer, W.; Chibotaru, L. F.; Tong, M.-L. Chem. Sci. 2013, 4, 3310. doi: 10.1039/c3sc50843a
Liu, J.-L.; Chen, Y.-C.; Tong, M.-L. Chem. Soc. Rev. 2018, 47, 2431. doi: 10.1039/C7CS00266A
Liu, J.-L.; Wu, J.-Y.; Chen, Y.-C.; Mereacre, V.; Powell, A. K.; Ungur, L.; Chibotaru, L. F.; Chen, X.-M.; Tong, M.-L. Angew. Chem., Int. Ed. 2014, 53, 12966. doi: 10.1002/anie.201407799
Huang, G.-Z.; Ruan, Z.-Y.; Zheng, J.-Y.; Chen, Y.-C.; Wu, S.-G.; Liu, J.-L.; Tong, M.-L. Sci. China, Chem. 2020, 63, DOI: 10.1007/s11426-020-9746-x.
Huang, G.-Z.; Ruan, Z. Y.; Zheng, J. Y.; Wu, J. Y.; Chen, Y. C.; Li, Q. W.; Akhtar, M. N.; Liu, J. L.; Tong, M. L. Sci. China, Chem. 2018, 61, 1399. doi: 10.1007/s11426-018-9310-y
Liu, J.; Chen, Y. C.; Liu, J. L.; Vieru, V.; Ungur, L.; Jia, J. H.; Chibotaru, L. F.; Lan, Y. H.; Wernsdorfer, W.; Gao, S.; Chen, X. M.; Tong, M. L. J. Am. Chem. Soc. 2016, 138, 5441. doi: 10.1021/jacs.6b02638
Chen, Y. C.; Liu, J. L.; Ungur, L.; Liu, J.; Li, Q. W.; Wang, L. F.; Ni, Z. P.; Chibotaru, L. F.; Chen, X. M.; Tong, M. L. J. Am. Chem. Soc. 2016, 138, 2829. doi: 10.1021/jacs.5b13584
Chen, Y.-C.; Liu, J.-L.; Wernsdorfer, W.; Liu, D.; Chibotaru, L. F.; Chen, X. M.; Tong, M. L. Angew. Chem., Int. Ed. 2017, 56, 4996. doi: 10.1002/anie.201701480
Mezei, G.; Zaleski, C. M.; Pecoraro, V. L. Chem. Rev. 2007, 107, 4933. doi: 10.1021/cr078200h
Happ, P.; Plenk, C.; Rentschler, E. Coord. Chem. Rev. 2015, 289, 238. https://www.researchgate.net/publication/270664067_12-MC-4_metallacrowns_as_versatile_tools_for_SMM_research
Li, Q.-W.; Liu, J.-L.; Jia, J.-H.; Chen, Y.-C.; Liu, J.; Wang, L.-F.; Tong, M.-L. Chem. Commun. 2015, 51, 10291. doi: 10.1039/C5CC03389F
Li, Q.-W.; Wan, R.-C.; Chen, Y.-C.; Liu, J.-L.; Wang, L.-F.; Jia, J.-H.; Chilton, N. F.; Tong, M.-L. Chem. Commun. 2016, 52, 13365. doi: 10.1039/C6CC06924J
Carlin, R. L.,磁化学, 万纯娣译, 南京大学出版社, 南京, 1990.Carlin, R. L. Translated by Wan, C. D. Magnetochemistry, Nanjing University Press, Nanjing, 1990.
Wang, J.; Ruan, Z.-Y.; Li, Q.-W.; Chen, Y.-C.; Huang, G.-Z.; Liu, J.-L.; Reta, D.; Chilton, N. F.; Wang, Z.-X.; Tong, M.-L. Dalton Trans. 2019, 48, 1686. doi: 10.1039/C8DT04814B
Cole, K. S.; Cole, R. H. J. Chem. Phys. 1941, 9, 341. doi: 10.1063/1.1750906
Liu, J.-L.; Yuan, K.; Leng, J.-D.; Ungur, L.; Wernsdorfer, W.; Guo, F.-S.; Chibotaru, L. F.; Tong, M.-L. Inorg. Chem. 2012, 51, 8538. doi: 10.1021/ic301115b
Bruker, SAINT, Version V8. 37A, Madison, 2015.
Bruker, SADABS, Version 2014/5, Madison, 2014.
Bruker, SHELXTL, Software Version 6. 12, Madison, 2001.
Sheldrick, G. M. Acta Cryst. 2008, A64, 112.
Dolomanov, O. V.; Bourhis, L. J.; Gildea, R. J.; Howard, J. A. K.; Puschmann, H. J. Appl. Crystallogr. 2009, 42, 339. doi: 10.1107/S0021889808042726
Spek, A. L. Acta Cryst. 2015, C71, 9.

图 2 TbNi5F2的晶体结构(a~c)和Tb(Ⅲ)离子的配位多面体(d: TbNi5F2; e: TbNi5Cl2; f: TbNi5Br2)
Figure 2 Crystal structure of TbNi5F2 (a~c) and coordinate polyhedron of Tb(Ⅲ) ion (d: TbNi5F2; e: TbNi5Cl2; f: TbNi5Br2)
Part of ligands and all H atoms are omitted for clarity

图 3 变温直流摩尔磁化率曲线和不同温度下变场磁化强度曲线
Figure 3 Temperature dependent direct-current (DC) molar magnetic susceptibilities (χMT vs. T)
(a) TbNi5F2, (b) TbNi5Cl2, (c) TbNi5Br2. Inset is the field dependent magnetization (M vs. H) at 2, 3 and 5 K

图 4 在1 kOe直流场下TbNi5Cl2 (a)和零外加场下TbNi5F2 (b)的变温交流摩尔磁化率曲线
Figure 4 Temperature-dependent alternating-current (AC) molar magnetic susceptibilities of TbNi5Cl2 (a) under 1 kOe DC field and TbNi5F2 (b) in zero DC field.

图 5 在1 kOe直流场下TbNi5F2的变温(a)和变频(b)交流摩尔磁化率以及Cole-Cole曲线图(c)
Figure 5 Temperature-dependent (a) and frequency-dependent (b) AC molar magnetic susceptibilities under 1 kOe DC field and Cole-Cole plots at 2~7 K (c) of TbNi5F2. Solid lines were fitted using a generalized Debye model

图 6 TbNi5F2的弛豫时间τ与温度T (左图)和ln(τ/s)-T-1 (右图)曲线图(红线分别对应于幂次公式和阿伦尼乌斯公式拟合)
Figure 6 Plot of the relaxation time τ vs. T (left) and ln(τ/s) vs. T-1 (right) for TbNi5F2 (the red solid lines are the best fits using the power law and the Arrhenius law, respectively)

图 7 中心Tb(Ⅲ)离子的配位环境
Figure 7 Coordination environment of the Tb(Ⅲ) ions
(a) TbNi5F2; (b) TbNi5Cl2; (c) TbNi5Br2

 扫一扫看文章
扫一扫关注我们
 下载:

 下载:
